실험 없이 약을 고를 수 있는가 — 구조가 없는 표적 Ror1 과 45,000개 화합물
cc-by-4.0초록
수용체 티로신 키나아제(RTK)는 많은 세포 과정을 조절하는 중요한 세포 신호 분자이다. 오프런 수용체 1(Ror1)과 같은 수용체 티로신 키나아제는 표면 항원으로, 고등급 조직학을 가진 암에서 중요한 역할을 하는 Ror 계열 RTK 패밀리의 일원이다. Ror1이 암 치료의 잠재적 표적으로 제시된 바 있어, 우리는 이 단백질을 추가 연구 대상으로 선택하였다. 이 단백질의 2차 및 3차 구조를 규명한 결과, 3개의 β-시트, 7개의 α-헬릭스 및 코일이 존재함을 확인하였다. 활성 부위 예측은 리간드가 들어갈 수 있도록 열렸다가 리간드와 상호작용하면 닫히는 케이지와 같은 기능을 나타냈다. 데이터베이스에서 최적화된 리간드들을 가상 스리닝하여 가장 효율적이고 강력한 후보를 도출하였다. 스리닝된 리간드들은 치료적 유용성을 평가받았다. 또한, 테스트를 통과한 리간드들은 표적 단백질에 도킹되어 높은 점수를 받은 몇몇 리간드가 추가 분석되었다. 최고 점수를 받은 리간드인 Beta-1, 2,3,4,6-Penta-O-Galloyl-D-Glucopyranose는 천연 탄닌으로 보고되었다. 이 인실리코 접근법은 해당 분자가 암 치료의 다음 단계로 나아갈 잠재력을 가지고 있음을 시사한다.
서론
Ror1은 RTK 패밀리의 일원으로, 초기 배아 발생 단계에서 주로 발현되는 오프런 수용체 티로신 키나아제 유사 표면 항원이다. Ror1은 다양한 종 사이에서 진화적으로 보존되어 있다1–5. 인간 Ror2의 돌연변이는 짧아지거나 결손된 손가락 및 단단한 사지 왜소증 형태를 포함한 선천성 골격 결함과 연관되어 있으나6–8, Ror1 돌연변이는 어떠한 인간 질환에서도 보고되지 않았다. 마우스 발달 과정에서 Ror1 단백질은 필수적인 역할을 하는 것으로 알려져 있다9. Ror1 단백질은 세포외 면역글로불린 유사 도메인, 시스테인 풍부 Frizzled 도메인, 그리고 막 근접 Kringle 도메인을 가지고 있다. 또한, Ror1은 티로신 키나아제 도메인, 두 개의 세린/트레오닌 풍부 도메인, 그리고 프롤린 풍부 도메인을 포함하는 세포내 부분을 가지고 있다1, 2, 10. 특히, Ror1은 몇몇 핵심 아미노산이 결여되어 있어 실제 효소 기능에 의문을 제기한다11. 생화학적 분석은 Ror1이 촉매 활성이 없는 의사키나아제임을 밝혀냈다11. Wnt5a는 Ror1 및 Ror2의 잠재적 리간드로 작용하며2, 12, 13, Ror1과 Ror2 간의 상호작용은 Wnt5a 신호 전달에 필요하고, 이는 백혈병의 화학주성 및 증식을 촉진한다14.
비록 Ror1은 거의 모든 정상 성인 조직에서 발현되지 않지만, 일부 B세포 악성종양 및 다양한 암 세포주에서 여러 조직에 다시 발현된다6, 8, 15, 16. Ror1은 급성 림프구성 백혈병, 신장암, 유방암, 폐암, 선암 및 흑색종 등 다양한 종양에서 현저히 높은 발현을 보였다16–21. 또한 Ror1은 폐 선암의 잠재적 바이오마커로 인식되고 있다22. 최근 연구에서는 만성 림프구성 백혈병(CLL) 환자에서 Ror1에 대한 자연적인 체액 및 세포 면역이 존재함을 보고했으며23, 높은 수준의 Ror1 발현이 암 세포의 활성화와 생존을 촉진하여 CLL 환자의 질병 진행을 악화시킬 수 있다24. 더욱이 Ror1은 배아 발생 및 암 전이 과정에서 상피-중간엽 전이(EMT)와 연관되어 줄기세포의 미분화 특성을 유지하는 것으로 제안되었다25, 26. 자가 백혈병 세포를 유전적으로 변형하여 항백혈병 면역 반응을 유도하는 백신으로 치료받은 일부 환자들은 Ror1에 특이적인 자가항체를 생성했으며, 이는 비종양 조직에서는 반응하지 않아 이 수용체가 암 세포에 특이적임을 보여준다6. 이러한 수용체는 화학요법 내성을 강화할 수 있으며, Ror1의 발현 억제는 시스플라틴에 대한 감수성을 높일 수 있다27. Ror1이 상향 조절된 원발성 암에서는 인산화된 AKT/PKB(세린/트레오닌 특이성 단백질 키나아제 B)(p‑AKT)와 인산화된 cAMP 반응 요소 결합인자(p‑CREB) 역시 높은 수준으로 발현된다28. Ror1과 활성화된 AKT 간의 연관성도 보고되었으며21, 이는 Ror1이 표피 성장인자 수용체와 결합하여 관련 리간드에 대한 신호 전달을 강화할 수 있음을 시사한다. Ror1은 키나아제 의존적 경로나 비의존적 경로를 통해 종양 세포의 생존을 촉진할 수 있다.
많은 연구가 Ror1이 종양 세포 성장 촉진에 기능적 역할을 수행한다는 개념을 뒷받침하며, 이는 다양한 인간 암에 대한 진단 및 치료제 개발의 잠재적 표적이 될 수 있음을 시사한다10, 28. 본 연구에서는 Ror1의 이형인 ‘t‑Ror1’(2373 bp 전사체가 388 aa를 암호화) 에 대한 정보가 제한적인 점을 고려하여 이를 조사하였다. ‘t‑Ror1’은 Ror1의 세포질 C‑말단 영역과 동일하지만, 막관통 영역 및 전체 세포외 도메인이 결여되어 있다. 이 mRNA 수준이 태아 및 성인 인간 중추신경계, 인간 백혈병·림프종 세포주, 그리고 신경외배엽 유래 다양한 인간 암에서 상향 조절된 것이 입증되었다29. 우리의 연구는 자연 발생 탄닌인 Beta-1,2,3,4,6-Penta-O‑Galloyl‑D‑Glucopyranose를 잠재적 리간드로 제시하며, 이는 Ror1의 활성을 억제할 수 있다. 또한 우리는 이 분자의 구조 역학을 연구하여 분자 특성을 이해하는 데 기여하였다. 이 단백질의 주요 역할은 암의 발생 및 증식에 있으며, 암에 대한 관문 역할을 함으로써 해당 리간드가 질병 치료제로 활용될 가능성을 보여준다.
결과
2차 및 3차 구조 분석
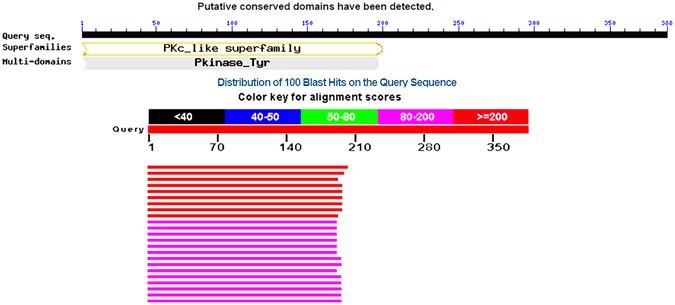
인간(Homo sapiens)의 Ror1 단백질은 388개의 아미노산으로 이루어진 서열이며, NCBI 단백질 데이터베이스(https://www.ncbi.nlm.nih.gov/protein)에서 가져왔다. Ror1의 GenBank ID는 AAC50714.129이며, 티로신 키나아제 t-Ror1으로 기재되어 있다. 단백질의 2차 구조는 PROMOTIF 도구30로 분석되었다. 서열은 네 개의 스트랜드, 일곱 개의 알파 나선 및 두 개의 310 나선을 포함할 것으로 예측되었다. 시스테인 164와 시스테인 168 사이에 이황결합이 발견되었다. GOR431 방법으로 예측된 2차 구조는 헬릭스 영역에 77개의 아미노산, 시트 영역에 77개의 아미노산을 포함한다(그림 1에 표시됨); 대부분의 영역은 코일을 형성할 것으로 예측된다. 단백질 내 코일 비율이 높을수록 유연한 구조를 나타내며, 이는 기질 및 리간드와의 분자 상호작용에 핵심이다. 목표 단백질의 3차원 구조가 RCSB PDB32와 SCOP33 데이터베이스에 없기 때문에, 이 단백질의 3차원 구조는 1차 서열을 통해 예측되었다. 보다 정확한 구조를 얻기 위해 CPHModel34, phyre235, ps2v236, RaptorX37, Modeller38 및 I-Tasser39 등 다양한 도구가 구조 예측40에 사용되었다. 템플릿(알려진 구조를 가진 동족 단백질 서열) 검색 결과, 서열의 초기 영역 약 50%만을 포괄하는 서열이 발견되었다(그림 2).그림 1 Ror1 단백질의 2차 구조 분석.
BLASTp 도구를 사용한 템플릿 검색.
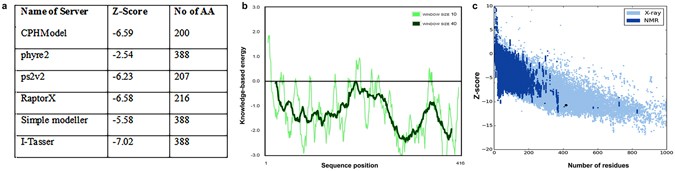
따라서 예측된 구조들의 정확성을 다양한 매개변수를 기반으로 비교하여 확인할 필요가 있었다. Z-Score는 품질 평가의 표준 매개변수로 간주된다. 예측 구조의 품질을 확인하기 위해 Prosa Server41, 42를 사용하였다(그림 3a–c 참조). I-Tasser39, 43, 44가 예측한 구조가 가장 낮은 Z-Score를 가지고 가장 완전한 구조를 모델링했으므로, 이는 최상의 예측 3차원 구조로 간주되었다. SAVES server45를 사용하여 단백질 3차원 구조의 다른 매개변수를 분석한 결과, 잔기 중 97.16%가 평균 3D-1D 점수 0.2 이상을 보였다(자세한 내용은 Supplementary Fig. 1a 및 b 참고). Supplementary Fig. S1b에 표시된 바와 같이, Procheck46 분석은 67.4%의 잔기가 가장 유리한 영역에, 27.3%가 추가 허용 영역에, 3.8%가 관대 허용 영역에, 1.6%(즉 5개의 아미노산 잔기)가 허용되지 않은 영역에 위치한다고 예측했다. RMSD 값은 원래 구조와 비교하여 1.5 옹스트롬으로 예측되었다. Figure 3(a) 예측 구조의 정확도와 완전성을 나타내는 Z-Score 및 아미노산 수 (b) 데이터베이스에 존재하는 구조와 I-Tasser가 예측한 모델의 Z-Score 플롯 (c) I-Tasser 3차원 구조의 아미노산 잔기에 대한 에너지 플롯.
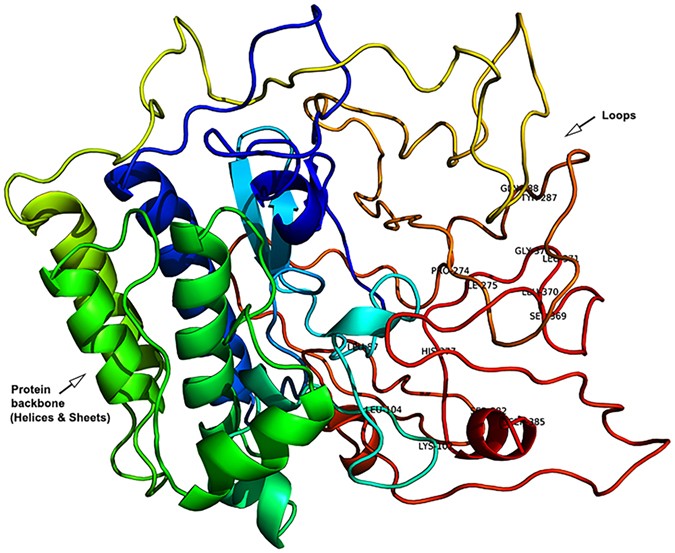
이 구조를 추가 분석에 사용하기 전에 Schrodinger의 Protein Preparation wizard47를 이용해 준비 및 최적화하였다(그림 4에 표시). 구조는 안정적인 것으로 확인되었으며, OD2 (ASP 66)와 OH (TYR 96) 사이의 입체 충돌을 제외하고는 불안정하거나 입체적으로 허용되지 않은 영역이 발견되지 않았다. 이는 두 원자가 허용 거리보다 가까운 교차 영역에 위치하기 때문이다. 그림 4 Ror1 단백질의 3D 구조 및 활성 부위.

도메인 및 활성 부위 예측
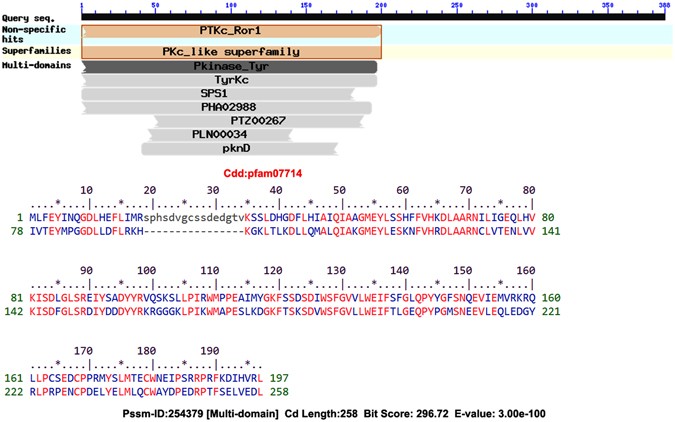
다른 연구자들도 이 단백질을 분석했으며, 일부 도메인이 규명되었다. 그러나 추가 도메인을 찾기 위해 CDSearch48를 수행하였다. 도메인 분석 결과, 목표 단백질이 그림 5에 표시된 바와 같이 Pkc_like 초패밀리에 속함을 확인했다. 서열의 N-말단 부분만이 다른 보존된 도메인과 유사성을 보인다. 도메인의 E-value는 도메인의 일부만 혹은 변형된 영역이 존재함을 나타낸다. 이러한 결과는 존재하는 도메인이 변형되어 기대되는 기능적 역할을 하지 않을 수 있음을 시사한다. 단백질의 활성 부위는 알려지지 않아, 리간드 도킹을 위해 활성 부위를 예측할 필요가 있다. 그림 5 CD Search에 의한 도메인 분석으로, 티로신 키나아제 도메인과의 유사성을 나타냄.
단백질의 활성 부위는 DogSiteScorer49와 Schrodinger의 siteprep50, 51을 사용하여 예측되었다. DogSiteScorer는 활성 부위의 약물성(druggability)을 예측하여 부위에 대한 신뢰도를 제공한다. 이 계산에서 가장 큰 부위는 DogSiteScorer가 예측한 최초의 세 개의 활성 부위 잔기/영역을 포함하였다. 이 부위가 표 1에 표시된 바와 같이 높은 약물성 점수를 보였기 때문에, 유일한 활성 부위로 확정되었다. 따라서 활성 부위의 전체 부피는 2325 입방 옹스트롬, 표면적은 2703 입방 옹스트롬으로 예측되었다. 표 1 Protein Ror1의 DogSiteScorer를 이용한 활성 부위 분석.
리간드 준비
도킹 전에, Ror1에 대해 이전에 보고된 분자를 약물 데이터베이스에서 검색하였다. 가능한 억제제로 알려진 화학 물질은 없지만, 천연 분자 Wnt5a가 Ror1 및 Ror2의 가능한 억제제로 보고되었다. 도킹을 위해 리간드는 ZINC 데이터베이스52에서 다운로드하였다. 계산량을 줄이고 예측 정확성을 유지하기 위해, 동일한 스캐폴드를 가진 모든 리간드에 대해 단일 형태를 얻도록 스크리닝하였다. 이후 이 리간드들을 LigPrep tool53을 사용해 준비 및 최적화하였다. LigPrep에서 얻은 최적화된 리간드 분자의 3차원 구조를 확보했으며, 45,000개의 고유 리간드가 얻어졌다.
단백질-리간드 도킹
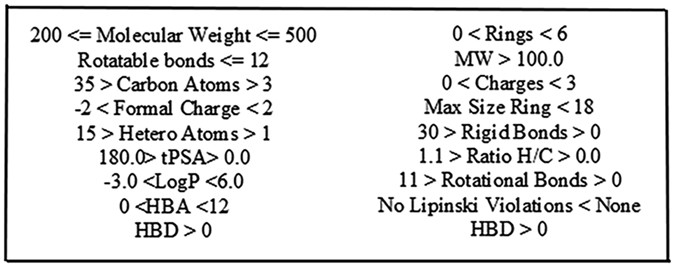
우리와 같이 큰 리간드 라이브러리를 도킹하는 것은 계산적으로 매우 집약적이며, 따라서 집중 도킹을 수행하기 전에 고처리량 기술을 사용하여 앞으로 진행하기에 가장 적합한 리간드를 선별하였다. 이러한 리간드들은 처음에 Schrodinger54의 고처리량 가상 스크리닝(HTVS) 모듈을 사용하여 선별되었다. 스크리닝은 리간드의 모든 가능한 형태를 분석하기 위해 유연 도킹 모드로 수행되었다. 이는 데이터베이스 크기를 줄이기 위해 수행된 초기 축소를 보완한다. 이 스크리닝의 결과는 −7 kcal/mol의 도킹 점수 컷오프 값을 선택함으로써 얻었다. 이러한 리간드들은 Mobyl Server (FAF-Drugs3@rpbs a Free ADME/toxicity Filtering tool 3)를 사용하여 약물성 파라미터(그림 6에 표시)로 분석되었다55, 56.그림 6 약물 유사성에 기반하여 리간드를 선별하는 데 사용된 파라미터.
HTVS와 흡수·분포·대사·배설/독성(ADMET) 스크리닝 후 총 7779개의 리간드가 얻어졌다. 이러한 리간드들은 AutoDockVina57를 사용하여 다시 도킹되었다. 이 프로그램은 도킹 중 리간드를 유연하게 유지한다. 도킹 결과는 친화도 점수와 평균제곱근 편차(RMSD)에 따라 통합 및 정렬되었다. 친화도 값이 10.9 이상인 리간드만 고려되었다. 컷오프를 만족하는 중복 리간드 발생은 제거되었으며, 첫 번째 발생만 고려되었다. 기준을 만족하는 모든 고유 분자는 추가 분석을 위해 고려되었다. 이 300개의 리간드는 이후 SP 도킹58을 사용하여 점수화 및 선별되었다. 최고 글라이드 점수를 가진 상위 50개의 리간드는 유연 XP(추가 정밀도) 도킹59에 투입되어 도킹 정확도를 높였다. XP 도킹에서는 상호작용 영역의 유연성이 고려되며, 리간드는 유연하게 유지되고 직접 상호작용하는 단백질의 일부 원자도 유연하게 유지된다. XP 도킹은 높은 도킹 점수와 글라이드 점수를 산출하였다(표 2에 표시).표 2 최고 10개 도킹 리간드의 글라이드 점수.
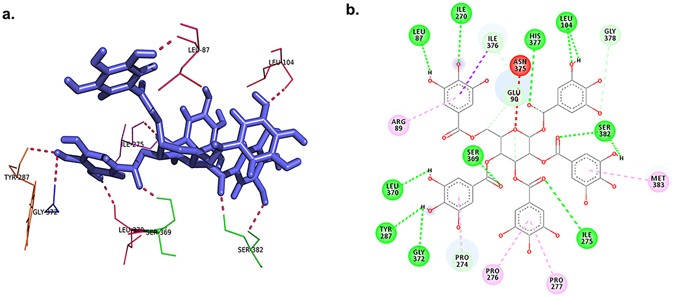
최고 히트는 리간드 15이며, 글라이드 점수는 −20.66 kcal/mol이다(Fig. 7a 및 b). 리간드 15는 DrugBank 접근 번호 DB03208을 가진 리간드이다. 명칭은 Beta-1,2,3,4,6-Penta-O-Galloyl-D-Glucopyranose이다. 이 화합물은 탄닌(tannins)으로 알려진 유기 화합물 군에 속한다60. 천연 폴리페놀이며 방향족 이종단일고리 화합물이다61. 이는 비발암성 리간드로, 인간 장 흡수 확률은 −0.8347, 혈액뇌장벽 값은 0.5216이다. 물 용해도는 0.679 mg/ml, logP는 3.43, 잠재 에너지는 396.15 kcal/mol이다.그림 7 단백질과 리간드 15 복합체 내 수소 결합 상호작용 (a) 3D 이미지 (b) 2D 이미지
단백질 시뮬레이션
단백질은 Gromacs62를 사용하여 시뮬레이션되었으며, 구조 변화 여부를 확인하였다. 예측된 단백질 구조가 MD 시뮬레이션 분석을 위한 초기 구조로 사용되었다. 확장 단순 전하 모델(SPC/E) 물 모델과 “AMBER99SB-ILDN protein” 힘장(force-field)이 시스템 준비에 사용되었다.
시스템은 중앙에 단백질 분자를 포함하고 전하 안정성을 위해 Cl-와 Na+가 들어있는 정육면체 물 상자와로 구성되었습니다. 전체 시스템을 중성으로 유지하기 위해 3개의 Cl 원자가 추가되었습니다. 단백질은 0.1 나노초(ns) 동안 에너지 최소화되었으며 최대 힘이 10.0 kJ/mol 이상이 되도록 하였습니다. 이후 생산 분자 동역학(MD) 시뮬레이션이 200 ns 동안 수행되었습니다. 전체 시뮬레이션의 RMSD 플롯은 초기 구조로부터의 편차가 시뮬레이션 전체 기간 동안 계속 증가함을 나타냅니다. 시뮬레이션 중 짧은 시간 구간에서 편차가 멈추었지만 플롯의 방향은 상승했습니다. 편차는 70~118 ns 구간에서 거의 멈추었고 174 ns 이후 끝부분에서도 멈추었습니다. RMSF 플롯은 서열의 초기 영역은 변동이 매우 적고 후반부 영역은 변동이 더 크다는 것을 보여줍니다. 헬릭스와 시트 영역의 움직임이 낮은 것은 루프 영역이 단백질 구조에 유연성을 제공함을 의미합니다. 최대 변동을 보이는 잔기는 각각 210, 209, 212–215, 345, 344 및 256입니다. 서열 후반부에서 변동이 적은 잔기는 이동하는 루프 영역 사이의 힌지 포인트 역할을 함을 나타냅니다. 주요 힌지 포인트는 잔기 195, 221, 274, 310, 322, 332 및 361입니다. 서열 전반부는 약 0.1 nm 정도의 최소 변동을 보이며 변동이 낮았습니다. 원자당 면적 플롯은 단백질 후반부 원자의 표준 편차가 더 높고 전반부에서는 소수의 원자만 더 크게 변동했음을 나타냅니다. 평균 접근 가능 면적 플롯은 일부 잔기는 시뮬레이션 동안 전혀 접근 가능하지 않았으며, 일부는 낮은 접근성을, 다른 일부는 높은 접근성을 보였습니다. 서열 후반부에서 피크 수가 많다는 것은 루프 영역이 다른 분자와 가장 많이 상호작용했음을 의미하고, 전반부에서도 일부 잔기가 높은 접근성을 보였습니다. 시뮬레이션 동안 단백질이 겪은 평균 변위는 부드럽게 플롯되어 강한 구조적 활동이 감지되지 않았습니다. 단백질은 주변 환경에 반응하여 서서히 구조적 형태를 변화시킵니다. 2차 구조 플롯은 코일 및 굽힘 영역의 잔기 수는 감소하고, 턴 및 3-헬릭스 영역의 잔기 수는 증가함을 나타냅니다. 이 변화는 약 10–15개의 잔기만 상태가 변했기 때문에 크게 두드러지지 않았습니다. 다른 구조는 시뮬레이션 동안 유의한 변화를 보이지 않았습니다. 주요 변화가 없다는 것은 이들이 매우 안정적이고 보존되어 있음을 의미합니다. 단백질 자체 및 다른 잔기와의 수소 결합을 플롯한 결과 시뮬레이션 동안 매우 안정적인 수소 결합 수를 나타냈습니다. 단백질 잔기 간의 수소 결합 수가 비단백질 잔기와의 결합보다 많았으며, 이는 단백질이 외부 힘보다 내부적으로 더 안정화됨을 시사합니다.
단백질-리간드 복합체 시뮬레이션
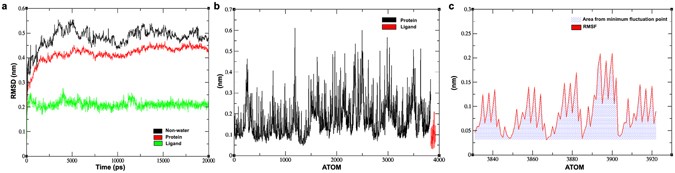
단백질-리간드 복합체 시뮬레이션 분석 결과 복합체가 매우 안정적임을 보여줍니다(Fig. 8a). 단백질은 약 5 ns에, 리간드는 약 2 ns에 안정화되었습니다. 단백질은 시뮬레이션 동안 거의 안정적이었지만, 리간드는 시뮬레이션 중 일부 구간에서 더 큰 변동을 보였습니다. 동시에 비수분 분자는 약 6 ns에 안정화되었습니다. 그럼에도 불구하고 복합체는 남은 15 ns 시뮬레이션 동안 일부 변동을 지속했습니다. 제곱 평균 변동(RMSF) 분석은 단백질 전반부가 후반부(그림 8b)보다 변동이 낮았으며, 후반부는 루프 영역으로 구성됨을 보여줍니다. 리간드도 변동이 낮았습니다. 대부분의 원자는 함께 분석했을 때 약간의 변동을 보였으며, 이는 단백질이 다른 분자를 수용할 수 있고, 단백질의 루프 영역이 리간드를 받아들이고 상호작용에 따라 구조적 변화를 채택할 수 있는 유연성을 가짐을 나타냅니다. Figure 8(a) 단백질, 리간드 및 복합체의 RMSD 플롯 (b) 단백질과 리간드의 RMSF 플롯 (c) 리간드의 RMSF.
수소 결합 분석은 복합체의 높은 점수가 상호작용에 근거함을 확인했습니다. 시트 영역에 위치하고 단백질과 수소 결합을 형성하는 리간드 원자는 다른 원자보다 변동이 더 컸습니다. 중심 고리를 형성하는 원자는 변동이 가장 적거나 전혀 없었으며(Fig. 8c), 가장 바깥 고리에 결합된 ‘-OH’ 그룹은 다른 원자보다 변동이 더 컸습니다. 플롯은 시뮬레이션 동안 외부 고리들의 움직임이 서로 유사함을 보여줍니다. 리간드와 상호작용하는 아미노산 잔기는 결합 길이가 1.5–2.8 Å 범위임을 관찰했습니다.
GMMPBSA를 이용한 고처리량 MM-PBSA 계산
gmmpbsa 방법63, 64을 사용하여 상위 300개의 리간드를 분석했습니다. 이 방법은 위양성 억제와 관련하여 더 나은 점수를 제공하며, 상위 점수를 받은 리간드가 실험 테스트를 통과할 가능성이 높습니다. 고처리량 분자 동역학(MD) 시뮬레이션을 결합 에너지 계산과 통합하는 것을 목표로 합니다. 도킹 후 선택된 300개의 리간드에 대한 스크리닝은 결합 에너지 기준으로 상위 100개의 리간드를 생성했으며, 에너지는 200–484 kcal/mol 범위에 해당합니다(자세한 내용은 보조 정보: Table S1 및 S2 참조).
논의
본 연구에서는 특정 유형의 암에서 발현이 변화하는 표적 단백질 Ror1을 조사하였다. 이전 연구에서는 HER2/neu 없이 Ror1이 과발현되고 세포 표면에 호르몬 수용체가 도입된 유방암에서 이 단백질이 암 백신(cancer vaccine) 설계에 적합한 후보로 작용함이 확인되었으며, Ror1과 장독소 B를 결합하면 강력한 백신이 될 수 있다고 결론지었다65. 최근에는 Ror1의 녹다운이 세포 이동 및 침투를 크게 억제하고, Ror1과 Ror2를 동시에 녹다운하면 시스플라틴에 대한 감수성이 크게 증가한다는 보고가 있었다. 그러나 부모 세포주에서 Ror1 과발현은 세포 침투를 증가시켰으며, 이는 Ror1과 Ror2가 전이성 및 재발성 난소암 환자에서 새로운 약물 표적으로 잠재력이 있음을 시사한다29. 다른 보고에서는 Ror1의 녹다운이 줄기성 및 구체 형성 능력을 감소시키는 것으로 나타났다. 또한 Ror1의 하향조절이 EMT 관련 유전자의 발현과 종양의 이동·침투 능력을 억제함이 보여졌다. 이 연구 결과는 Ror1을 표적으로 삼으면 암 줄기세포(CSCs)의 분화를 유도하고 교모세포종에서 전이를 억제할 수 있음을 시사한다15. 최근 보고에서는 CLL에서 Ror1을 표적으로 하는 siRNA가 세포자멸사를 유도하고, 소분자 억제제인 Ror1 티로신 키나제 억제제가 Ror1을 탈인산화시켜 활성화된 PI3K/AKT/mTOR 신호 경로를 하향조절하며 CLL 세포의 특이적 세포자멸사를 유도한다는 것이 밝혀졌다66. 따라서 Ror1은 여러 유형의 암에 대한 잠재적 마커로 개발될 수 있으며, 줄기세포 치료와 약물 발견(stem cell therapy, drug discovery)의 잠재적 표적이 될 수 있다.
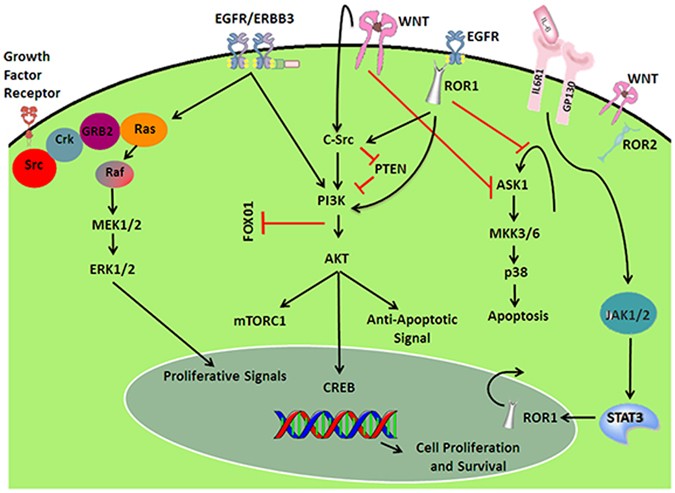
여기에서는 수용체 단백질의 특성을 상세히 연구하고 잠재적 억제 소분자를 면밀히 검토하였다. 표적 단백질(Ror1)은 이전 보고들을 근거로 선택되었으며, Ror1이 암 치료를 위한 효율적인 약물 설계의 새로운 표적이 될 수 있다고 결론지었다(Fig. 9). 정상적인 경우 이 단백질은 어린 시기에 빠른 성장을 지원하기 위해 발현되며, 정상 성인 세포에서는 발현되지 않는다. 따라서 이 분자를 표적화하면 세포가 암으로 전환되는 것을 억제하고 암세포 상태를 개선할 수 있을 것으로 기대된다. 따라서 초기 단계 암뿐만 아니라 후기 단계 암에도 사용할 수 있다. 이 표적은 정상 세포에 발현되지 않고 정상 상황에서 역할이 작으므로, 이를 표적화해도 부작용이 최소화될 것이다. Figure 9A는 Ror1이 종양 세포 성장을 촉진하는 경로를 보여준다16, 71. 종양 성장 중 인터루킨 6(IL-6)가 ILL6R1 및 GP130과 결합하여 JAK 단백질의 관여를 통해 신호전달 및 전사활성화인자 3(STAT3) 인산화를 유도하고, Ror1 프로모터 활성을 활성화함으로써 시간·용량 의존적으로 Ror1 단백질 수준을 상승시킨다. STAT3는 또한 Wnt5a 발현을 유도하여 Ror1과 상호작용해 C‑Src를 통해 PI3K/AKT를 활성화하고, CREB를 활성화하여 종양 세포 성장을 촉진한다. Ror1은 핵에서 합성된 후 세포질로 이동하여 ASK1 활성을 억제하고, 이는 세포자멸사로 이어지는 연쇄 반응을 일으킨다. 동시에 Ror1은 S‑src와 PI3K를 활성화하여 CREB 회로에 영향을 주어 종양 세포의 세포자멸사 저항성을 높이거나 종양 세포 성장을 촉진하는 유전자의 발현을 강화한다. 따라서 Ror1은 생존 촉진 PI3K‑AKT 신호와 세포자멸사 촉진 p38 신호 사이의 균형을 유지한다. [Fig. 9에 사용된 DNA 헬릭스는 https://pixabay.com/en/photos/?q=dna%20helix에서 다운로드했으며, Pixabay 웹사이트의 모든 이미지는 Creative Commons CC0에 따라 저작권이 무료로 제공된다.]
본 연구에서는 단백질 구조를 모델링했으며, 에너지 플롯(energy plot) 및 기타 분석(예: Ramachandran 플롯(Ramachandran plot), Z-점수(Z-score))으로 분석한 결과 안정적인 것으로 확인되었습니다. 부피가 크고 접근 가능한 표면적이 넓은 활성 부위를 고려함으로써 리간드가 최적의 결합 부위와 위치를 찾을 자유를 보장했습니다. 이 단백질의 구조는 매우 흥미로운데, 두 개의 절반으로 나눌 수 있으며 첫 번째 절반은 α-헬릭스(helix)와 β-시트(sheet) 영역을 포함하고, 다른 절반은 코일(coil) 영역을 포함합니다. 우리의 예측은 활성 부위가 코일 영역에 위치한다는 것을 보여줍니다. 예측한 활성 부위는 뒤쪽의 헬릭스와 시트 영역 및 앞쪽의 코일 잠금 영역에 의해 지지됩니다. 단백질-리간드 복합체는 시뮬레이션 동안 안정성을 보였으며 변동이 최소였으므로, 이 복합체는 안정할 것으로 예상됩니다. 다수의 리간드를 단계적으로 스크리닝함으로써 데이터베이스에서 최적의 리간드를 확보했습니다. 상위 후보들의 Glide 스코어는 −20 kcal/mol라는 높은 값을 기록했으며, 이는 리간드가 단백질에 매우 높은 친화도로 결합함을 의미합니다. 도킹된 복합체의 에너지는 자유 단백질 및 리간드보다 낮아, 이들의 상호작용 가능성을 높입니다. 이처럼 얻어진 최상위 후보는 리간드 15 (DrugBank 접근 번호 DB03208)이며, 베타-1,2,3,4,6-Penta-O-Galloyl-D-Glucopyranose로 명명된 천연 유기 화합물(폴리페놀)로, 탄닌 계열에 속합니다. 탄닌은 강력한 콜라겐 교차결합제이며 식품으로 사용되는 다수의 식물 및 식물 제품에 존재합니다. 최근 보고에 따르면, 탄닌은 잠재적인 항암제이며, 탄닌 추출물에 노출될 경우 유방암 및 전립선암 세포에서 세포자멸사 활성이 증가한다는 것이 결론지어졌으며67–70, 이는 탄닌이 향후 항암 치료제로서의 역할을 시사합니다. 이 발견은 또한 베타-1,2,3,4,6-Penta-O-Galloyl-D-Glucopyranose가 Ror1과 상호작용하여 그 작용을 억제한다는 우리의 결과를 뒷받침하며, 이 화합물이 암 치료를 위한 강력한 약물로 활용될 가능성을 시사합니다. 본 연구는 향후 실험실 실험 및 임상 시험으로 확대될 수 있습니다. 우리는 또한 이 분자들이 암 억제와 암 발생 위험 감소를 위한 강력한 약물로 시장에 진입할 것으로 기대합니다.
방법
Ror1 (ID AAC50714.1)의 서열은 NCBI 단백질 데이터베이스(https://www.ncbi.nlm.nih.gov/protein)에서 가져왔습니다. 2차 구조 예측은 PROMOTIF30와 GOR4 도구31를 사용하여 수행되었습니다. 그 후, 단백질의 3D 구조는 다음 서버 및 도구인 CPHModel34, phyre235, ps2v236, RaptorX37, Modeller38, I-Tasser39를 이용해 예측되었습니다. 예측된 구조는 Prosa41, 42와 SAVES45 서버를 통해 분석 및 검증되었습니다. 가장 정확하게 모델링된 구조는 Schrodinger의 Protein Preparation wizard47를 사용해 최적화되었습니다. 도메인은 CDSearch48를 이용해 검색되었습니다. 그 다음, 단백질의 활성 부위는 DogSiteScorer49와 Schrodinger의 siteprep50, 51을 활용해 예측되었습니다. 리간드는 Zinc 데이터베이스52에서 확보되었습니다. 다중 스캐폴드를 대상으로 리간드를 스크리닝한 후, Ligprep53을 사용해 리간드를 준비했습니다. 그 후, 리간드는 Schrodinger의 HTVS54를 이용해 스크리닝되었습니다. 도킹 스코어가 −7 kcal/mol 이하인 리간드는 Mobyl 서버55, 56를 사용해 약물성 파라미터를 분석했습니다.
그 후, 약물성 파라미터를 통과한 리간드는 AutoDockVina57를 사용해 도킹되었습니다. 다시 한 번, 친화도 값이 10.9 이상인 경우에 스크리닝이 수행되었습니다. 스크리닝된 리간드는 중복 여부를 확인한 뒤 SP 도킹58으로 진행되었습니다. SP 도킹을 통해 얻어진 상위 50개의 리간드는 다시 XP (Extra precision) 도킹59을 이용해 도킹되었습니다. 그 다음, 단백질 및 단백질-리간드15 복합체는 Gromacs62를 사용해 시뮬레이션되었습니다. Extended Simple Point Charge (SPC/E) 물 모델과 “AMBER99SB-ILDN protein” 힘장(force field)을 사용해 시스템을 준비했습니다. 시스템은 단백질, Cl⁻ 및 Na⁺가 포함된 정육면체 물 상자를 포함했으며, 이온을 추가해 중성을 유지했습니다. 단백질은 200 ns의 생산 MD 시뮬레이션 전에 0.1 ns 동안 에너지 최소화되었습니다. 유사하게, 단백질-리간드 복합체는 20 ns 동안 시뮬레이션되었습니다. 상위 300개의 리간드는 g_mmpbsa63, 64를 사용해 잠재적인 거짓 양성(false positive)를 확인하고 낮은 에너지 스코어를 가진 더 좋은 도킹 복합체를 평가했습니다.