위암 한 덩이 안에는 몇 가지 암이 들어 있는가 — 계통 상태와 미세환경을 함께 본 지도
cc-by-4.0초록
200,000개 이상의 위암 세포에 대한 단일 세포 RNA 시퀀싱(single-cell RNA sequencing) 분석은 포괄적인 분자 지도를 구축하고, 새로운 세포 계통과 종양 세포와 주변 미세환경 사이의 독특한 상호작용을 확인한다.
서론
위암은 전 세계 암 발병률 및 사망률의 주요 원인(1)이며, 특히 아시아, 동유럽, 중앙아메리카에서 높은 발병률을 보인다(2). 개별 환자 간에 위암 종양은 조직학적, 전사체학적, (에피)유전체적 변이가 높으며, 서로 다른 임상 행동 및 치료 반응(“환자 간 이질성”(interpatient heterogeneity))을 나타낸다. 이러한 이질성을 위암 임상 관리에 반영하고, 위암 변이를 주도하는 분자 경로를 규명하는 것은 환자 결과 개선을 위한 중요한 목표이다. The Cancer Genome Atlas(TCGA)와 Asian Cancer Research Group(ACRG; refs. 3, 4)와 같은 컨소시엄을 통해 위암의 특정 분자 아형을 정의하는 데 진전이 있었지만, 이러한 발견을 기반으로 한 환자 결과의 실질적인 개선은 미미했으며, 위암이 환자 내 이질성[“환자 내 이질성”(intrapatient heterogeneity, ITH)]도 높다는 인식이 커지고 있다. 따라서 위암 ITH의 분자적 범위를 다양한 환자군에서 탐구하는 고해상도 연구가 필요하며(5), 이는 위암 진화, 선택, 적응을 지배하는 핵심 원리를 이해하고 임상 치료 경로를 위암 ITH 관리에 맞게 조정하는 데 도움이 된다.
“bulk-transcriptome”(벌크 전사체) 실험 방법을 사용하여, 우리와 다른 연구자들은 각 위암 종양이 암 상피 세포와 종양 미세환경(TME; refs. 6, 7) 내 다른 세포 유형이 기여하는 독특한 전사 프로그램을 포함하는 개인화된 발현 프로파일을 가지고 있음을 이전에 입증하였다. 그러나 면역 세포, 섬유아세포, 혈관 등 TME에 존재하는 세포 유형이 위암 표현형 및 임상 경로를 어떻게 주도하는지에 대한 이해는 아직 초기 단계이다(8). 고급 생물정보학 프로그램이 벌크 시퀀싱 데이터를 계통 특이적 구성 프로그램으로 분해하도록 설계되었지만, 이러한 디컨볼루션 알고리즘은 미세 조직 계통, 계통 간 관계, 희귀 세포 집단 및 세포 간 상호작용을 구분하는 데 종종 한계가 있다(9). 이러한 과제를 해결하기 위해, 단일 세포 RNA 시퀀싱(scRNA-seq)이 수천 개의 세포에서 동시에 유전자 발현을 특성화하는 강력한 도구로 입증되고 있으며, 서로 다른 생물학적 상태와 조건에서 종양 내 다양한 세포 유형을 포괄적으로 프로파일링할 수 있다(10). 위암에서 최근 scRNA-seq 연구는 위암 종양 생물학의 다양한 측면에 대한 독특한 통찰을 제공하였다. 예를 들어, Wang 등은 위암 환자의 복수액에서 악성 세포를 대상으로 scRNA-seq을 수행하여 악성 복막 세포의 특징을 기반으로 예후 서명을 개발하였다(11). 다른 scRNA-seq 연구도 일차 위암 종양을 대상으로 수행되었지만, 샘플 및 세포 수가 제한적이었다(8–13명 환자, 연구당 27,000~55,000세포; refs. 12–14). 현재 단일 세포 시퀀싱 플랫폼의 또 다른 제한점은 조직 해리 필요성으로, 이는 공간 정보를 상실하게 만든다. 이를 해결하기 위해 디지털 공간 프로파일링(DSP), 현장 시퀀싱, MERFISH와 같은 최신 “spatial transcriptomic”(공간 전사체) 플랫폼이 개발되어 공간 구조를 유지함으로써 종양–TME 상호작용을 전례 없는 깊이로 분석할 수 있게 되었다(15–17).
본 연구에서는 다양한 아형 및 단계의 위암 환자 30명 이상을 포함한 확대된 코호트에서 scRNA-seq을 수행했으며, 200,000개 이상의 세포를 분석하여 종양 간 및 종양 내 이질성을 모두 포괄하는 포괄적인 단일 세포 위암 지도을 구축하였다. 우리는 확산형 종양에서 형질세포 비율이 증가하는 등 위암 TME의 독특하고 새로운 특징을 발견했으며, INHBA(activin–inhibin 복합체의 서브유닛)가 특정 암 관련 섬유아세포(CAF) 아형에서 역할을 수행함을 확인하였다. 또한 이러한 샘플에 대해 공간 전사체 분석을 수행하여 예측된 세포 간 및 세포 내 관계를 현장에서 지리적으로 검증했으며, 기능적 분석 및 기존 IHC를 통해 우리의 발견을 추가로 강화하였다.
결과
약 200,000 위암 세포에 대한 scRNA-seq이 다양한 조직 계통 상태, 세포 운명 경로 및 희귀 세포 집단을 식별한다
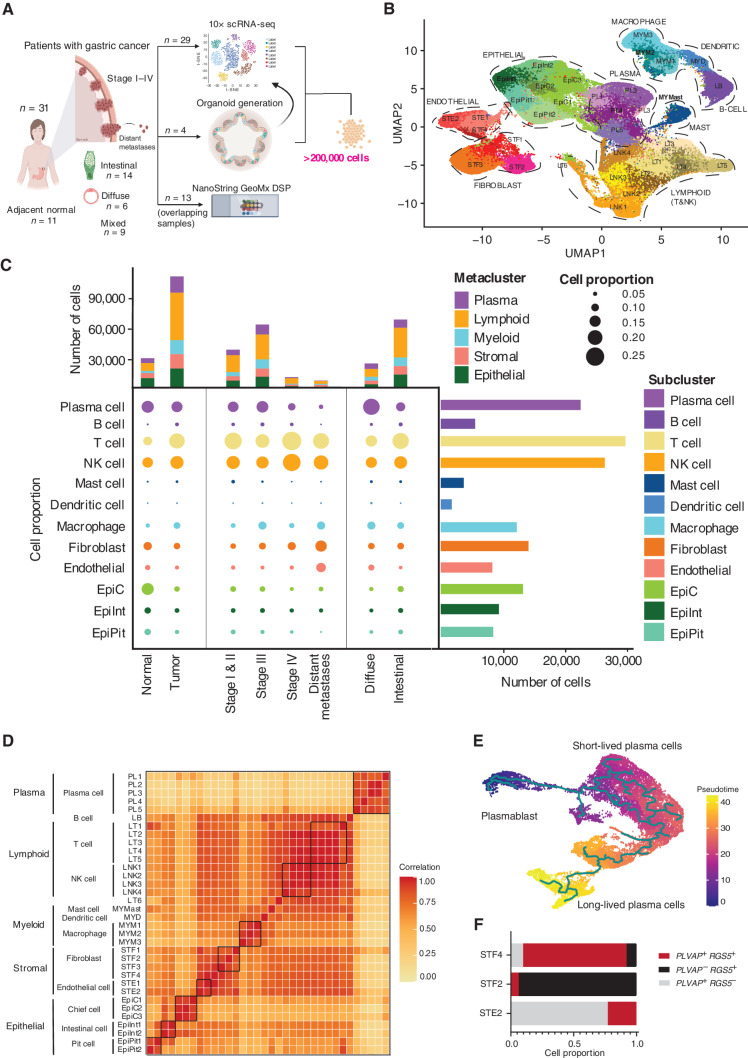
드롭렛 기반 scRNA-seq(10× Genomics)는 위암 환자 31명의 48개 외과 절제 및 생검 샘플에 대해 수행되었으며, I~IV기, 확산형 및 장형 등 서로 다른 조직학적 아형, TCGA 분자 아형, 원발 종양에서 원격(복막) 전이까지, 그리고 대응되는 정상 위 조직을 포함한다(Fig. 1A; Supplementary Table S1). 또한 종양 및 대응 정상 위암 환자 유래 오가노이드(PDO)에 대해 scRNA-seq을 수행하여 인공 배양이 암 고유 및 TME 서명에 미치는 영향을 조사하였다(Fig. 1A; Supplementary Table S1). 품질 관리(QC)와 배치 효과 제거(18) 후, 최종 데이터 세트에는 200,954개의 단일 세포가 포함되었다. 13개 샘플[10개 종양 및 3개 정상; 156개 관심 영역(ROI)]에 대해서는 DSP 플랫폼(NanoString GeoMx)을 이용한 공간 전사체 분석을 수행하여 이산된 세포 상태와 분자 상호작용을 연결하는 현장 내 지리적·공간적 관계에 대한 통찰을 얻었다.
위암 종양 및 정상 샘플에 대한 단일세포 RNA 시퀀싱(scRNA-seq)으로 희귀 세포 집단을 포함한 34개의 세포 상태를 정의하였다. A, 본 연구에서 사용된 실험 설계와 기술들의 개략도. 외과적 절제 또는 내시경을 받은 위암 환자 31명(고유 환자)으로부터 종양 샘플(n = 31)과 인접 정상 샘플(n = 11)을 채취하여 분석하였다. 종양은 I기부터 IV기까지 다양했으며, 원발 종양, 원격(복막) 전이, 그리고 대응되는 정상 위 조직 샘플을 포함하였다. 29개의 종양에 대해 10× 플랫폼을 이용해 단일세포 RNA 시퀀싱(scRNA-seq)을 수행했으며(인접 정상 조직 11개 포함) 4명의 환자에서는 종양으로부터 PDO를 생성(종양 4개 + 인접 정상 4개)하고 10× 단일세포 RNA 시퀀싱(scRNA-seq)으로 시퀀싱하였다. 13개의 샘플 중 일부는 NanoString GeoMx 플랫폼을 이용한 디지털 공간 프로파일링(DSP)을 수행했으며(종양 10개 + 정상 3개). 전체적으로 200,000개가 넘는 세포가 이 연구에서 시퀀싱되었다. B, 152,423개의 세포를 대상으로 34개의 고유 세포 상태를 나타내는 균일 매니폴드 근사와 투영(UMAP) 결과이며, 각 세포 계통 또는 아형에 따라 색을 입혔다. UMAP의 각 점은 단일 세포를 나타낸다. C, 단일세포 RNA 시퀀싱(scRNA-seq) 데이터로 추정한 위암 및 정상 샘플의 세포 계통 구성. 가운데(버블 플롯)에서는 종양 대 정상, 병기, 위암 조직학적 아형(미분화형 vs 장형)별 세포 서브클러스터(행)들을 보여준다. 원은 각 특정 세포 계통/유형의 비율을 나타내며, 색은 B에 표시된 정의된 세포 계통/유형에 따라 구분된다. 상단의 누적 막대 그래프는 각 범주별 메타클러스터 내 세포 수를 나타내고, 오른쪽의 히스토그램은 각 서브클러스터의 절대 세포 수를 보여준다. D, 모든 샘플에 걸친 34개 세포 상태의 유전자 발현 데이터에 대한 클러스터 간 피어슨 상관 행렬 히트맵. 색이 짙을수록 상관이 높다. E, Monocle을 이용해 생성한 형질세포 메타클러스터의 가상시간(pseudotime) 분석. 궤적은 플라스마블라스트를 기준으로 설정하였다. 가상시간 분석은 플라스마블라스트, 단명형질세포, 장명형질세포를 포함한 형질세포 분화 및 성숙의 다양한 단계를 보여준다. F, 내피(STE2)와 섬유아세포(STF2 및 STF4) 클러스터에서 PLVAP와 RGS5의 발현. DoubletFinder를 사용해 이중세포를 식별하고 필터링하였다. PLVAP+RGS5− 세포는 주로 내피 클러스터(STE2)에 존재한다. PLVAP−RGS5+ 세포는 섬유아세포 클러스터(STF2)에 주로 존재한다. STF4 클러스터는 PLVAP+RGS5+를 발현하는 세포를 보여주며, 이는 희귀 혼합계통 집단을 시사한다.
우리는 먼저 40개의 1차 샘플(종양 29개와 정상 11개, 그 중 10개는 매칭된)에서 유래한 152,423개의 세포에 차원 축소(dimensionality reduction)를 수행했습니다. 이 분석을 통해 34개의 고유한 조직 상태(tissue states)가 밝혀졌습니다(Fig. 1B). 문헌(ref. 14; Supplementary Fig. S1)에서 정의된 조직 유형별 특이적 표준 마커(tissue type–specific canonical markers)를 사용하여, 세포 상태는 크게 다섯 주요 세포 유형으로 구분되었으며, 이를 “메타클러스터”(metaclusters)라고 부릅니다(골수구(myeloid), 림프구(lymphoid), 플라즈마(plasma), 상피(epithelial), 그리고 기질(stromal); Fig. 1C; Supplementary Fig. S2A). 지도된 세포 유형별 마커 분석을 뒷받침하듯이, 비지도(global) 클러스터링 유사도 행렬(unsupervised global clustering similarity matrix) 역시 세포 상태를 다섯 메타클러스터로 분류했습니다(Fig. 1D). 대안적인 클러스터링 알고리즘(예: 통합 비음수 행렬 분해(integrative nonnegative matrix factorization))은 각 클러스터의 분자적 독특성을 확인했으며, 전역 클러스터링과 메타클러스터별 클러스터링 접근법을 비교한 결과 유사한 결과가 나타났습니다(Supplementary Fig. S2B–S2E).
전체적으로, 면역세포 집단이 세포 상태를 지배했다 (34개 중 21개 상태). 여기에는: (i) “골수계 메타클러스터(myeloid metacluster)” (다섯 개 세포 상태), 비만세포 클러스터 (KIT 양성: “MAST”), 수지상세포 클러스터 (PLD4 양성: “MYD”), 그리고 세 개의 대식세포 클러스터 (CD163 양성: “MYM1–3”); (ii) “림프계 메타클러스터(lymphoid metacluster)” (11개 세포 상태), 여섯 개의 T세포 클러스터로 구성되며, 효과기 및 미숙 CD8 T세포 (CD8A, GZMH, GZMM, NKG7; LT1–2), 미숙 및 보조 CD4 T세포 (CCR7 및 STAT4; LT3–4), 조절 T세포 (Treg; IL2RA 및 STAT3; LT5), 그리고 증식성 T세포 (세포주기 유전자 발현; LT6), 네 개의 자연살해(NK) 세포 클러스터 (KLRD1 양성; LNK1–4), 그리고 하나의 B세포 클러스터 (MS4A1 양성; LB); 그리고 (iii) “플라즈마 메타클러스터(plasma metacluster)” (다섯 개 세포 상태), 다섯 개의 성숙 B세포/플라즈마 세포 클러스터 (TNFRSF17 양성; PL1–5; 보조 그림 S1; 보조 표 S2).
“epithelial”(상피) 메타클러스터(seven cell states; CDH1 positive) contained three distinct sublineages: “EpiPit,” expressing markers of mucous pit cells (MUC5AC and TFF1; EpiPit1&2); “EpiC,” expressing markers of chief cells (LIPF and PGA3; EpiC1–3); and “EpiInt,” expressing intestinal-type markers (REG4 and TFF3; EpiInt1&2; Supplementary Fig. S1). EpiInt cells exhibited features of intestinal metaplasia (IM), a premalignant condition recognized histologically by gastric epithelial cells acquiring intestinal cell–type features (12). This was supported by the expression of CDX1 and CDX2 master transcriptional regulators, largely in EpiInt cells, which play a key role in the trans-differentiation of gastric epithelial cells to intestinal cell type (Supplementary Fig. S2F; ref. 19). The “stromal metacluster”(six cell states; FN1 positive) consisted of pericytes (STF2; defined by RGS5 and NOTCH3), fibroblasts (STF1 and STF3; defined by LUM and DCN), and PLVAP-positive endothelial cell subclusters. The latter could be further partitioned into ACKR1-positive venular endothelial cells (STE1) or nonvenular endothelial cells (STE2; ref. 20; Supplementary Fig. S1). The remaining cluster (STF4) could not be assigned to a single cell type and is described further in the next paragraph. The cell types varied in their relative proportions across the ∼150K cells (Fig. 1C; Supplementary Fig. S2G). Specifically, lymphoid cells exhibited the largest proportion (39.7%; range, – 19.1% for T cells to 3.6% for B cells) followed by epithelial cells (20%; range, 8.5% for EpiC to 5.4% for EpiPit cells). Myeloid, stromal, and plasma cells constituted proportions of 11.4%, 14.4%, and 14.5%, respectively.
The large number of cells profiled in our study enabled us to relate distinct cell states to one another across biological state transitions. For example, single-cell trajectory and pseudotime analysis of the plasma cell metacluster demonstrated different stages of plasma cell differentiation and maturation, consistent with the known literature (ref. 21; bootstrapping P < 0.05 on major branching nodes; Fig. 1E). These included plasmablasts (high XBP1 and low SDC1), short-lived plasma cells (high SDC1), and long-lived plasma cells (high SDC1, STAT3, and IKZF3; refs. 22–25). Short-lived plasma cells predominated the trajectory plot, whereas long-lived plasma cells exhibited relatively higher expression of IGHA1 (IgA), consistent with increased levels of IgA detected in gastric lamina propria (ref. 26; Supplementary Fig. S2H). Similarly, single-cell trajectory analysis of macrophages revealed two distinct cell states: proinflammatory “M1-like” (high CD163 and S100A12) and “M2-like” tumor-associated macrophages (high CD163 and FOLR2; refs. 27 and 28; Supplementary Fig. S2I). The large number of analyzed cells also enabled characterization of a novel and rare cell type (STF4) within the stromal metacluster (0.4% of all cells; n = 821), expressing markers associated with both endothelial (PLVAP) and fibroblast (RGS5) lineages (Fig. 1F), possibly highlighting cells undergoing endothelial–mesenchymal transition (EndoMT), a process where endothelial cells acquire a mesenchymal or myofibroblastic phenotype. We ruled out the possibility that the double-lineage nature of STF4 cells is caused by potential technical artifacts such as doublet effects (29) and orthogonally validated the existence of the PLVAP/RGS5 double-positive population on formalin-fixed paraffin-embedded (FFPE) sections using dual-color RNAScope (Supplementary Fig. S2J). Taken together, these results showcase the ability of scRNA-seq data, when appropriately powered, to reveal cells exhibiting diverse tissue-lineage states, different state transitions, and rare populations associated with mixed or dual lineages.
scRNA-seq는 위암과 연관된 세포 상태별 전사 패턴을 구분한다
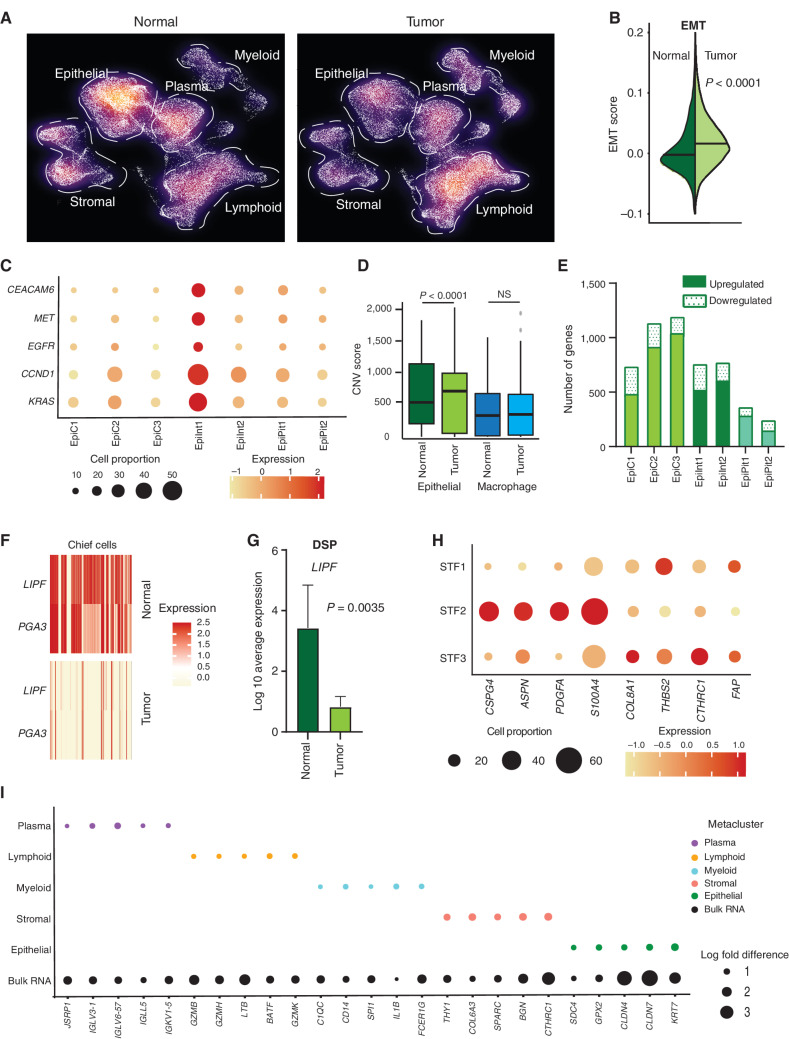
단일 세포 수준에서 종양 관련 발현 프로그램을 조사하기 위해, 우리는 원발 위암 종양 샘플을 정상 조직과 비교하였다 (n = 26 종양; n = 10 정상). 통계적 동등성을 보장하기 위해 무작위 다운샘플링을 수행한 후 (Fig. 2A), 종양 내 상피 세포 비율은 정상 조직에 비해 낮았으며 (P = 0.002), 반면 종양 내 골수구 세포는 더 높았다 (P = 0.05; Supplementary Table S3). 림프구, 플라즈마 및 기질 세포의 비율은 종양과 정상 샘플 간에 통계적으로 차이가 없었다.
단일세포 RNA 시퀀싱(scRNA-seq)은 서로 다른 세포 상태와 연관된 위암 종양 프로그램을 해석한다. A, 무작위로 약 30,000개 세포씩 다운샘플링하여 통계적 동등성을 확보한 후 정상 및 위암 종양 샘플을 비교한 UMAP 표현의 밀도 플롯. 각 점은 단일 세포를 나타낸다. 점선은 정상 샘플에서 상피 세포 비율이 높고 종양 샘플에서 골수계 세포 비율이 높은 것을 강조한다. B, 정상 및 종양 세포에서 EMT(상피-중간엽 전이) 종양유발 유전자 서명 점수를 나타낸 분할 바이올린 플롯으로, 종양 세포에서 점수가 유의하게 높다. C, 종양 상피 세포 클러스터에서 위암 온코진의 발현을 나타낸 버블 플롯. 원의 크기는 해당 상피 세포 클러스터에서 유전자를 발현하는 세포 비율을, 색은 유전자의 평균 발현량을 나타낸다. D, 정상 및 종양 샘플에서 상피 세포(녹색)와 대식세포(청색)의 CNV(복제수 변이) 점수를 나타낸 박스 플롯. CNV 점수는 InferCNV를 사용해 계산했으며, P값은 Wilcoxon rank-sum 검정으로 산출했다. E, 상피 세포 클러스터에서 상향 및 하향 조절된 유전자 수를 통해 종양과 정상 조직 간 전사체 프로파일 차이를 나타낸 막대 그래프. F, 종양 대비 정상 샘플에서 LIPF와 PGA3 유전자 발현(전형적인 주세포 마커 유전자)의 히트맵. 색이 짙을수록 발현이 높다. G, DSP 분석을 통한 LIPF 발현, 종양 상피 세포(Pan-CK+)와 정상 샘플(n = 13)을 비교한 결과. H, 섬유아세포 클러스터에서 CAF 마커 유전자 FAP, CSPG4, PDGFA, ASPN, S100A4, COL8A1, THBS2, CTHRC1의 아형특이적 발현을 나타낸 버블 플롯. STF1과 STF3은 LUM 연관 섬유아세포이며, STF2는 혈관신생 촉진 주변세포이다. 원의 크기는 해당 섬유아세포 클러스터에서 유전자를 발현하는 세포 비율을, 색은 평균 발현량을 나타낸다. I, 메타클러스터별로 종양과 정상 간 유전자 발현의 유의한 로그 폴드 차이를 bulk RNA-seq 데이터와 매핑하여 나타낸 버블 플롯(메타클러스터당 5개 유전자 표시). 원의 크기는 특정 유전자의 로그 폴드 변화를 나타낸다.
정상 조직에서의 해당 세포 상태와 비교했을 때, 종양 연관 상피 세포는 상피-중간엽 전이(EMT), 세포 이동성 및 이전 위암 단일세포 RNA 시퀀싱(scRNA-seq) 연구에서 도출된 암 서명과 관련된 다수의 종양유발 유전자 서명의 발현이 더 높았다 (refs. 12–14; Fig. 2B; Supplementary Fig. S3A and S3B; Supplementary Table S4; P < 0.0001). 종양 상피 클러스터 내 개별 위암 온코진(예: CEACAM6, EGFR, MET, CCND1, KRAS)의 발현 상태를 평가했을 때, EpiInt1 종양 상피 클러스터가 가장 큰 증가를 보였다 (Fig. 2C). 우리는 다양한 방법으로 종양유발 유전자 서명 연관성을 교차 검증했다. 첫째, 추정된 단일세포 RNA 시퀀싱(scRNA-seq) 종양 세포 비율과 헤마톡실린·에오신(H&E) 염색으로 측정한 EpiInt1 종양 세포성 비율 사이에 유의한 상관관계가 있음을 확인했다 (R = 0.64, P < 0.0074). 둘째, 다른 암 단일세포 연구에서 사용된 접근법(30–32)을 적용해 scRNA-seq 데이터에서 복제수 변이(CNV)를 추정한 결과, 종양 연관 상피 세포가 정상 상피 세포에 비해 추정된 비정상 CNV 수가 유의하게 더 많음을 확인했다 (P < 0.0001). 대조적으로, 종양과 정상 샘플의 대식세포 집단 간에는 CNV 차이가 관찰되지 않았다 (Fig. 2D). 셋째, 종양 샘플 내 상피 세포의 상당 부분이 악성임을 추가로 뒷받침하기 위해, scRNA-seq에서 추정된 CNV 프로파일이 전장 엑솜 시퀀싱(WES)으로 확인된 동일 종양 샘플의 CNV 프로파일과 유의한 일치를 보였다 (P-value 범위, 0.022 to <0.0001; Supplementary Fig. S3C). 하위 클러스터 수준에서, 높은 종양유발 유전자 서명 발현과 마찬가지로 EpiInt1 세포는 가장 높은 CNV 비율을 보였다 (Supplementary Fig. S3D).
세포 상태별 비교에서 “주세포”(chief cells)와 “장형 세포”(intestinal-type cells)가 위암과 정상 위 조직의 해당 세포 상태 간 전사체 프로파일 차이가 가장 크게 나타났다 (Fig. 2E; “주세포”: 1,232 genes/EpiC3 cluster; “장형 세포”: 775 genes/EpiInt2 cluster). 경로 분석 결과, 각 종양 상피 클러스터는 암과 관련된 공통적인 상향 조절 모듈을 공유함과 동시에 클러스터 특이적인 종양 연관 모듈도 포함하고 있었다. 예를 들어, 모든 종양 상피 클러스터는 “항원 제시: 클래스 I MHC의 접힘, 조립 및 펩타이드 적재”와 같은 면역 관련 경로가 상향 조절되었지만, 오직 EpiC3만이 “MHC 클래스 II 항원 제시”가 상향 조절되고 “시트르산 회로(TCA)와 호흡 전자 전달”이 하향 조절되었다 (Supplementary Table S5). 하향 조절된 유전자 중, 전형적인 주세포 마커인 LIPF와 PGA3가 종양 상피 세포에서 가장 크게 하향 조절된 유전자에 포함되었다 (Fig. 2F; P < 0.0001). 공간 DSP를 이용해 종양 상피 세포(Pan-CK+)에서 정상 샘플에 비해 LIPF 손실을 확인했으며(n = 13, P = 0.0035; Fig. 2G). 흥미롭게도, 우리와 다른 연구자들은 이전에 LIPF가 위암에서 반복적으로 발생하는 삽입·결실 변이의 계통 특이적 표적임을 확인한 바 있다 (33, 34).
스트로마 메타클러스터 세포 상태 중, 섬유아세포(클러스터 STF1–4)와 내피세포(클러스터 STE1 및 STE2)의 절대 비율은 종양과 정상 샘플 간에 유의하게 변하지 않았다(Fig. 2A; Supplementary Fig. S3E; Supplementary Table S3). 그러나 내피계에서는 경로 분석을 통해 종양과 정상 샘플 사이에서 세포외 기질(ECM) 재구성과 관련된 보존된 발현 반응이 밝혀졌다(Supplementary Table S6). 마찬가지로 섬유아세포 계통에서는 LUM 연관 섬유아세포(STF1 및 STF3)로 구성된 두 개의 하위계통이 FAP, COL8A1, THBS2, CTHRC1과 같은 CAF 유전자의 발현 상승을 보였으며, 반면 혈관신생을 촉진하는 주변세포(STF2)로 구성된 세 번째 하위계통은 CSPG4, PDGFA, ASPN, S100A4와 같은 다른 CAF 마커 유전자의 발현 상승을 나타냈다(Fig. 2H; Supplementary Fig. S3F). 경로 분석은 여러 공통 경로(예: ECM proteoglycans)와 각 클러스터에 특이적인 개별 경로가 있음을 보여준다(Supplementary Table S7). 예를 들어, STF2는 PDGF 신호 전달의 발현 상승을, STF3는 기질 금속단백분해효소(matrix metalloproteinases) 활성화의 발현 상승을 보였다.
우리는 또한 종양과 정상 샘플 간의 T세포 비율 및 치료적 관심이 있는 면역관문(immune checkpoints)을 조사하였다(35). 기존 문헌(36)과 일치하게, 종양에서 T조절세포(Tregs)(P = 0.0048)와 미성숙 CD4 T세포(P = 0.048)의 비율이 정상보다 높게 나타났다(Supplementary Fig. S4A 및 S4B). T세포 수용체(TCR) 시퀀싱은 TCR 다양성 범위가 34.3에서 994까지이며, 이는 다른 종양 유형의 연구와 유사함을 보여준다(참조 37, 38; 자세한 내용은 Supplementary Fig. S4C 참고). 종합하면, 이러한 결과는 위암 종양 생태계에서 상피와 종양 미세환경 모두의 서로 다른 세포 상태가 각각 다른 암 발생 전사체 특징을 발현하고 있으며—각각이 다른 암의 특징에 필요하고 궁극적으로 결합·혼합되어 복합적인 종양 분자 초상을 만든다는 것을 시사한다(Fig. 2I; Supplementary Fig. S4D).
scRNA-seq는 확산형 위암에서 KLF2 연관 형질세포 프로그램을 밝혀낸다
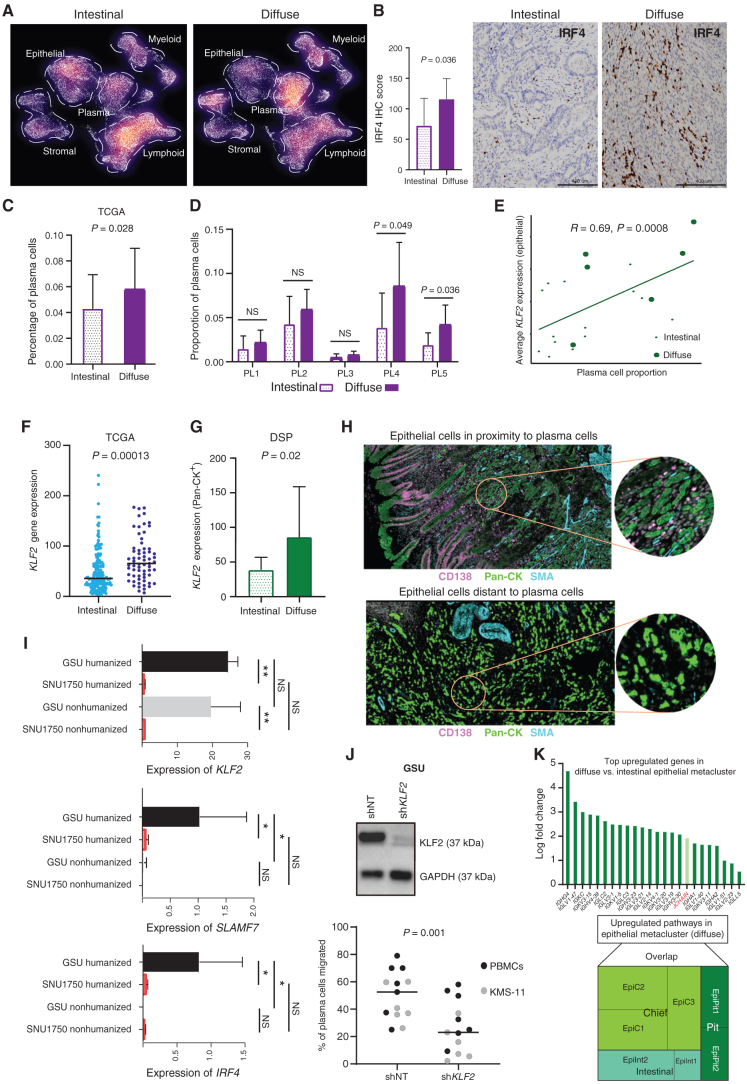
Lauren의 위암 분류는 유전체학적, 임상적, 예후적 가치를 가진다(39). 우리는 무작위 다운샘플링을 통해 아형을 맞춘 후, 확산형(n = 6)과 장형(n = 14) 종양을 비교하는 scRNA-seq 데이터 세트를 분석하였다. 확산형 위암에서 형질세포의 상대 비율이 장형 위암보다 높게 나타났다(P = 0.05). 반대로, 확산형 위암에서는 상피세포가 낮았으며(P = 0.04), 장형 위암은 상피 하위클러스터와 추정된 CNV 비율이 더 높았다(P = 0.029; Supplementary Fig. S5A). 림프구, 골수구 및 스트로마 세포 집단에서는 통계적으로 유의한 차이가 없었다(Supplementary Table S8; Fig. 3A). 우리는 IRF4(형질세포 마커) IHC를 이용해 일부 종양(n = 17, P = 0.036)에서 확산형 대비 장형 종양에서 형질세포 수준이 증가했음을 확인하였다(Fig. 3B; Supplementary Fig. S5B). 또한, CIBERSORTx 탈복합화를 사용해 TCGA 위암 전체 RNA-seq 데이터를 재분석함으로써 확산형 위암에서 형질세포 수준이 증가했음을 독립적으로 검증하였다(P = 0.028; Fig. 3C). 단일세포 데이터에서 하위계통 분석을 수행한 결과, 확산형 위암에서 형질세포의 풍부함은 주로 형질세포 클러스터 PL4와 PL5에 의해 주도됨을 확인했다(P < 0.05; Fig. 3D). 종양 샘플에서 PL4–5와 PL1–3을 비교한 경로 분석은 PL4–5에서 사이토카인 및 인터루킨 신호 전달이 상승하고, CD22 매개 B세포 수용체(BCR) 조절이 하향된 것을 나타냈다(Supplementary Table S9).
조직학적 아형 간의 차등 종양 미세환경(TME) 분석을 통해 확산형 종양에서 형질세포(플라즈마 세포)의 증가가 확인되었습니다. A, 무작위로 약 25,000 세포씩 다운샘플링한 후 확산형 및 장형 위암 샘플을 비교한 UMAP 표현의 밀도 플롯. 각 점은 단일 세포를 나타냅니다. 점선은 확산형 위암에서 형질세포(플라즈마 세포)의 비율이 더 높음을 강조합니다. B, 확산형(n = 5) 및 장형(n = 12) 위암 샘플에서 IRF4 발현에 대한 면역조직화학(IHC) 염색(스케일 바, 400 μm). 막대 그래프는 확산형 위암에서 평균 IRF4 IHC 점수가 장형 위암에 비해 유의하게 높음을 보여줍니다. C, TCGA 데이터셋에서 확산형 및 장형 위암에 대해 CIBERSORTX로 분해한 형질세포(플라즈마 세포) 비율 (확산형 n = 63; 장형 n = 167). D, 확산형과 장형 위암 단일세포 샘플에서 PL4 및 PL5 형질세포(플라즈마 세포) 하위군의 비율이 풍부함을 나타내는 막대 그래프. E, 형상세포(상피) 메타클러스터에서 형질세포(플라즈마 세포) 비율과 평균 KLF2 발현 사이의 유의한 양의 상관관계를 보여주는 피어슨 상관 플롯. F, 전체 RNA-seq TCGA-STAD 데이터셋에서 확산형과 장형 위암 샘플의 KLF2 발현 증가를 나타내는 벌 무리 플롯. G, 디지털 스페이셜 프로파일링(DSP)으로 측정한 확산형과 장형 위암의 Pan-CK+ 상피 형태학적 영역에서 KLF2 발현 증가를 나타내는 막대 그래프 (n = 10). H, DSP 분석으로 형질세포(플라즈마 세포)와 가까운(상단) 및 먼(하단) 상피 ROI를 나타냅니다. 분석은 Pan-CK(상피, 녹색), CD138(형질세포, 분홍색), 평활근 액틴(SMA; 섬유아세포, 청록색), DAPI(청색)에 대한 면역형광 염색을 기반으로 합니다. 각 원형 ROI의 직경은 300 μm입니다. I, GSU 인간화 및 비인간화 마우스와 SNU1750 인간화 및 비인간화 마우스에서 KLF2, IRF4, SLAMF7 유전자의 발현을 나타내는 막대 그래프. *, P < 0.05; **, P < 0.01. J, 위쪽의 웨스턴 블롯은 위암 세포주 GSU에서 KLF2의 안정적인 녹다운(shKLF2)을 shNT(비표적) 대조와 비교하여 보여줍니다. GSU에서 KLF2 손실은 말초혈액 단핵구(PBMC)와 다발성 골수종 세포주 KMS-11에서 유래한 형질세포(플라즈마 세포)의 이동성을 유의하게 감소시킵니다 (N = 17; 아래). K, 확산형과 장형 상피 메타클러스터에서 면역글로불린 유전자의 발현 증가 (위). 트리맵은 상피 메타클러스터와 하위 클러스터 간에 상향 조절된 경로의 겹침을 보여주며, EpiC 클러스터가 가장 큰 겹침을 나타냅니다 (아래).
KLF2는 이전에 다발성 골수종에서 형질세포의 호밍을 조절한다는 것이 밝혀진 유전자입니다 (40, 41). 우리는 확산형 위암에서 형질세포의 증가된 유입이 KLF2 활성을 매개할 수 있다고 가설을 세웠습니다. 이 가설을 검증하기 위해 우리는 다양한 세포 상태에서 확산형과 장형 위암의 KLF2 발현을 비교했습니다. 장형 세포 상태와 비교했을 때, 확산형 위암의 형질세포와 상피 세포 클러스터는 50% 이상의 세포에서 로그-폴드 차이가 0.5 이상인 증가된 KLF2 발현을 보였습니다 (보조 그림 S5C). 특히, 우리는 형질세포 비율과 KLF2를 발현하는 상피 세포 사이에만 유의한 상관관계(R = 0.69, P = 0.0008)를 발견했으며, 형질세포 비율과 KLF2를 발현하는 형질세포 사이에는 유의한 상관관계가 없었습니다(R = 0.35, P = 0.13; Fig. 3E; 보조 그림 S5D). 이 결과는 고발현 KLF2 상피 세포가 확산형 위암에서 형질세포 유입과 연관될 수 있음을 시사합니다. 확산형 상피 세포의 하위 계통 분석에서는 EpiC 클러스터에서 가장 높은 KLF2 발현이 관찰되었으며(로그 폴드 1.7~0.8, 장형 EpiC 세포와 비교; 보조 표 S10). 장형과 확산형 위암 간의 KLF2 발현 차이를 추가로 확인하기 위해, 우리는 독립적인 24개의 위암(확산형 9개, 장형 14개) 벌크 RNA 데이터셋에서 H3K27ac 크로마틴 면역침전 시퀀싱(ChIP-seq)으로 측정한 에피제네틱 프로모터 활성과 KLF2 유전자 발현을 분석했습니다. 확산형 위암에서 KLF2 H3K27ac 프로모터 수준과 유전자 발현이 장형 위암보다 높았으며(P < 0.05), 프로모터 신호와 유전자 발현 사이에 좋은 상관관계가 있었습니다(R = 0.55, P = 0.005; 보조 그림 S5E). 두 번째 독립적인 벌크 RNA-seq 데이터셋(위암 TCGA)에서도 확산형 종양에서 장형 종양에 비해 KLF2 발현이 증가함을 추가 확인했으며(P = 0.00013), 변동 범위는 장형 위암과 연관된 다른 인증된 온코진인 ERBB2와 HNF4α와 유사했습니다(Fig. 3F; 보조 그림 S5F; refs. 42, 43). KLF2 차이를 공간적 맥락에서 탐색하기 위해, 우리는 DSP 분석을 사용하여 상피 세포(Pan-CK+)의 KLF2 발현을 조사했으며, 확산형 상피 세포에서 장형 상피 세포에 비해 KLF2 전사 수준이 높음을 확인했습니다(P = 0.02; n = 10; Fig. 3G). 동일 플랫폼을 이용해, 우리는 형질세포(CD138+)와의 근접성(Epiprox vs. Epidist) 맥락에서 상피 세포(Pan-CK+)의 KLF2 발현을 연구했습니다. 형질세포와 가까운 상피 세포에서 먼 상피 세포에 비해 KLF2 발현이 더 높아지는 경향을 관찰했습니다(P = 0.096; Fig. 3H; 보조 그림 S5G).
종양 상피세포의 KLF2 발현과 숙주 형질세포 간의 동적 시간적 상호작용을 탐구하기 위해 인간화 마우스 암 in vivo 모델을 사용하였다. 면역결핍 마우스 새끼에게 인간 제대혈 CD34+ 세포를 이식했으며, 이식 후 인간 면역세포 재구성(‘humanized mice’이라 칭함)이 이루어진 마우스를 연구 대상으로 선택하였다. 우리는 인간화 마우스에서 성장한 KLF2pos (GSU)와 KLF2neg (SNU1750) 확산형 위암 종양을 면역결핍 마우스와 비교 조사하였다(Fig. 3I). 원발 위암에서의 결과와 일치하게, KLF2pos 이식편은 인간화 마우스에서만 형질세포 마커인 IRF4와 SLAMF7의 높은 발현을 보였으며, 이는 KLF2와 연관된 형질세포 모집 증가를 반영한다. 상피 KLF2가 형질세포 모집에 인과적 역할을 한다는 것을 추가로 입증하기 위해, 우리는 말초혈액 단핵구(PBMC) 또는 다발성 골수종 세포주 KMS-11에서 유래한 형질세포를 KLF2 양성 위암 세포와 공동배양한 후 in vitro 이동 assay를 수행하였다. 두 개의 독립적인 KLF2 양성 위암 세포주(GSU와 LMSU)에서 KLF2 발현을 knockdown하면 형질세포 이동이 유의하게 감소하였다(P = 0.001; Fig. 3J; Supplementary Fig. S5H). 종합하면, 우리의 결과는 확산형 위암에서 비율이 증가한 특정 B세포 하위계통을 정확히 규명하고, 상피세포에 거주하는 KLF2 발현이 형질세포 모집의 잠재적 구동인임을 강조한다.
우리는 확산형 위암의 상피세포와 면역세포 생물학 관련 경로와의 관계를 추가로 조사하였다. scRNA-seq 기반 경로 분석을 통해 확산형과 장형 상피세포를 비교했을 때, 확산형 상피세포에서 면역 신호 전달 경로와 관련된 여러 유전자가 상향조절되었으며, 여기에는 경쇄와 중쇄 유전자를 모두 포함하는 다수의 면역글로불린(Ig) 유전자(IgG/IgA)와 Ig 연결 유전자 JCHAIN이 포함된다(Fig. 3K, 상단 패널; Supplementary Table S11). 상향조절된 유전자의 서브클러스터 경로 분석 결과, 이러한 면역 관련 모듈 대부분이 KLF2와 유사하게 EpiC 세포에서 발현됨을 확인하였다(Fig. 3K, 하단 패널; Supplementary Table S12). 반대로, 하향조절된 유전자는 면역 신호와 관련된 경로 풍부화를 보이지 않았다. 종합하면, 이러한 데이터는 확산형 위암 상피세포에서 종양 면역 미세환경과의 상호작용에 관여하는 일반적인 전사 카세트를 발현한다는 것을 시사한다.
scRNA-seq가 서로 다른 섬유아세포 집단과 INHBA–FAP 축을 CAF 조절인자로 밝혀내다
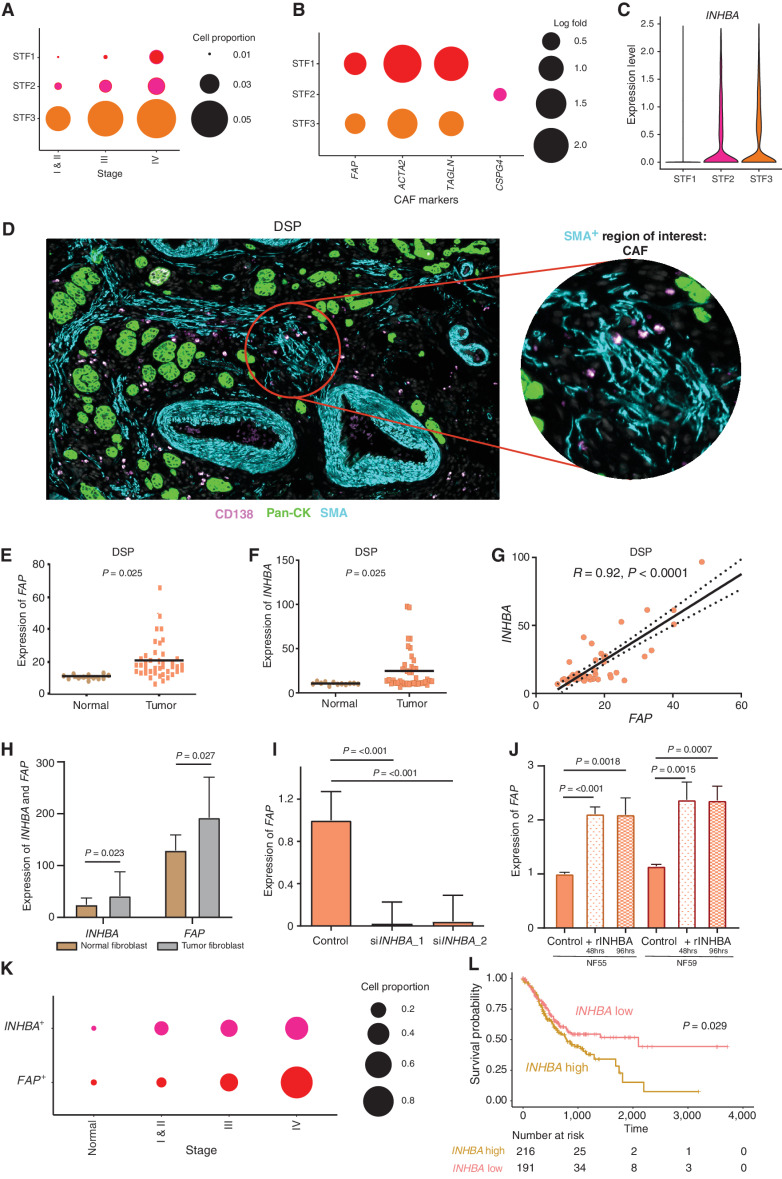
CAF는 다양한 종양 유형에서 ECM 성분을 조절함으로써 종양 성장, 이동 및 침윤에 영향을 미치는 것으로 알려져 있다(44, 45). 그러나 위암에서 CAF 조절의 특정 경로와 이질성에 대해서는 위암 CAF의 제한된 in vitro 모델과 bulk RNA-seq 데이터를 해석하는 어려움 때문에 현재까지 거의 알려지지 않았다(46). 우리의 scRNA-seq 데이터를 이용하여 먼저 임상 단계와 조직학적 아형에 따라 종양 섬유아세포 클러스터(STF1–3)를 비교하였다. 위암 악성에서 CAF의 중요한 역할을 뒷받침하듯, 세 클러스터 모두에서 단계 의존적인 증가를 관찰했으며, STF3가 우세한 집단으로 나타났다(Fig. 4A). 이어서 CAF 표준 마커인 FAP, CSPG4, ACTA2, TAGLN 패널을 STF1–S3에서 면밀히 평가하였다(Supplementary Table S4). STF1 및 STF3 클러스터는 FAP, ACTA2, TAGLN이 상향조절된 반면, STF2 클러스터는 오직 CSPG4만 상향조절되었다(Fig. 4B), 이는 위암에서 서로 다른 CAF 하위계통이 존재함을 추가로 시사한다.
scRNA-seq는 위암 섬유아세포의 서로 다른 아형을 식별하고 INHBA–FAP 축을 CAF 조절인자로서 가능하게 한다. A, 버블 플롯(bubble plot)은 단계 의존적으로 섬유아세포 비율이 증가하고 STF3가 우세한 하위군임을 보여준다. 원(circle)의 크기는 하위군 특이 유전자를 발현하는 세포 비율을 나타낸다. B, 버블 플롯(bubble plot)은 섬유아세포 하위군(STF1–3)이 서로 다른 CAF 전형 마커(FAP, CSPG4, ACTA2, TAGLN)를 발현함을 보여준다. 원(circle)의 크기는 서로 다른 유전자를 발현하는 세포 비율을 나타낸다. C, 바이올린 플롯(violin plot)은 STF2 및 STF3 섬유아세포 군에서 INHBA 발현을 보여주며, STF1 군에서는 거의 발현되지 않는다. D, DSP 분석을 통해 면역형광 염색(Pan-CK(상피, 녹색), CD138(플라즈마, 분홍), SMA(섬유아세포, 청록), DAPI(청색))을 기반으로 획득한 섬유아세포 ROI. 원형 ROI의 직경은 300 μm이다. E, 비 스웜 플롯(bee swarm plot)은 DSP(n = 13)를 이용해 정상 및 종양 샘플의 섬유아세포 ROI에서 FAP 발현 차이를 보여준다. F, 비 스웜 플롯(bee swarm plot)은 DSP(n = 13)를 이용해 정상 및 종양 샘플의 섬유아세포 ROI에서 INHBA 발현 차이를 보여준다. G, 피어슨 상관 그래프(Pearson correlation graph)는 DSP를 사용한 섬유아세포 ROI에서 INHBA와 FAP 유전자 발현 사이의 강한 양의 상관관계를 보여준다. H, 바 그래프(bar graph)는 유동 정렬된 종양 섬유아세포에서 매칭된 정상 섬유아세포와 비교했을 때 FAP 및 INHBA 유전자의 유의한 발현을 보여준다 (각 n = 10). I, 바 그래프(bar graph)는 종양 섬유아세포 라인에서 siRNA 매개 INHBA 억제 후 FAP 유전자 발현이 유의하게 감소함을 보여준다. 두 개의 독립적인 siRNA가 사용되었다. J, 바 그래프(bar graph)는 재조합 INHBA(rINHBA) 처리 48시간 및 96시간 후 두 정상 섬유아세포 라인에서 FAP 유전자 발현이 유의하게 증가함을 보여준다. K, 버블 플롯(bubble plot)은 섬유아세포 군 STF3에서 FAP+ 및 INHBA+ 세포의 단계 의존적 증가를 나타낸다 (P = 0.041). 원(circle) 크기는 이러한 유전자를 발현하는 세포의 상대 비율을 나타낸다. P값은 Kendall의 τ 방법으로 계산되었다. L, TCGA-STAD 데이터의 Kaplan–Meier 생존 곡선은 INHBA 고발현군과 저발현군 사이의 전체 생존율 차이가 유의함을 보여준다. P값은 로그랭크 검정으로 계산되었다.
TGFβ 슈퍼패밀리 신호전달이 다른 암 유형에서 CAF 기능에 영향을 미치는 것으로 보고되었다 (47). 따라서 우리는 TGFβ 경로의 주요 구성요소인 activin–inhibin 신호 모듈을 연구하기로 하였으며, 이는 아홉 개의 전형 유전자를 포함한다 (보조표 S4). 이 아홉 유전자 중, 오직 INHBA만이 정상에 비해 종양 연관 STF2 및 STF3 군에서 유의한 상향조절을 보였다 (Fig. 4C). 종양 STF2(CSPG4-high)와 STF3(FAP-high)가 서로 다른 CAF 집단을 나타내므로, 우리는 INHBA 발현과 각 군 마커 간의 공동발현 상관분석을 수행하였다. INHBA는 STF3에서 FAP와 유의한 양의 상관관계(R = 0.21, P < 0.0001)를 보였으며, STF2에서는 CSPG4와 상관관계가 없었다(R = −0.03; 보조 Fig. S6A). TCGA 전체 RNA-seq 데이터에서도 INHBA는 FAP와 유사하게 상관관계가 있었으며(Pearson R = 0.59; P < 0.0001), CSPG4와는 상관이 없었다(Pearson R = 0.00; P = 0.964; 보조 Fig. S6B). FAP와 INHBA 사이의 연관성을 독립적으로 뒷받침하기 위해 우리는 여러 접근법을 채택하였다. 첫째, α-스무스 근육 액틴으로 표시된 섬유아세포 영역에서 FAP와 INHBA의 공간 DSP 데이터를 분석하였다 (n = 13 샘플: 샘플당 4 ROI; Fig. 4D). 우리는 종양 섬유아세포에서 정상에 비해 FAP와 INHBA 모두의 발현이 더 높게 나타났으며(P < 0.05; Fig. 4E 및 F), 종양 섬유아세포 내에서는 FAP와 INHBA 공동발현 수준 사이에 강한 상관관계가 있었다(R = 0.92, P < 0.0001; Fig. 4G). 둘째, 위암 환자(46)로부터 형광 활성화 세포 정렬로 분리·정제한 10개의 환자 매칭 정상 및 종양 섬유아세포를 체외 배양한 독립 코호트에서, 종양 섬유아세포에서 INHBA 상향조절(P = 0.023)과 함께 FAP 증가(P = 0.027; Fig. 4H)를 확인하였다. 셋째, 종양 섬유아세포에서 siRNA 매개 INHBA 억제는 FAP 유전자의 유의한 하향조절을 초래하였다(P < 0.001; Fig. 4I; 보조 Fig. S6C). 반대로, 두 정상 섬유아세포 라인에 재조합 INHBA를 처리하면 48시간(P < 0.001) 및 96시간(P < 0.001)에서 FAP 발현이 증가하였다(Fig. 4J). 이러한 결과를 종합하면, INHBA가 위암 STF3 섬유아세포 집단에서 FAP의 양성 조절인자임을 강조한다.
우리는 또한 INHBA 발현과 콜라겐 관련 유전자 발현(48–52) 사이의 상관관계를 조사했으며, 이는 TGFβ 신호에 의해 조절되는 섬유증 과정의 대리 지표이다. 아홉 개의 콜라겐 유전자 중, COL1A1, COL1A2, COL6A3, COL8A1, COL12A1을 포함한 다섯 개가 INHBA와 양의 상관관계를 보였다(R > 0.2, P < 0.0001; 보조 Fig. S6D). 이러한 결과를 추가로 검증하기 위해 DSP 데이터를 분석했으며, INHBA와 COL1A1, COL1A2, COL6A3 사이의 유의한 양의 상관관계를 다시 확인하였다(R > 0.69, P < 0.0001; 보조 Fig. S6E; COL8A1 및 COL12A1은 DSP 플랫폼에 포함되지 않았다). 이 결과는 INHBA 활성과 콜라겐 유전자 유도 사이의 양의 관계를 뒷받침한다. INHBA의 잠재적 파라크린 기능(53)을 탐구하기 위해, 우리는 CAF를 체외에서 재조합 INHBA로 48시간 처리하고 콜라겐 유전자 발현을 측정하였다. 두 CAF 라인에서 COL1A1, COL1A2, COL6A3 등 TGFβ 표적 콜라겐 유전자의 발현이 유의하게 증가했으며(보조 Fig. S6F), 이는 INHBA가 세포 비자율적 역할을 수행함을 시사한다.
우리의 발견의 임상적 관련성(clinical relevance)을 평가하기 위해, 우리는 FAP와 INHBA 발현 수준을 위암(gastric cancer) 코호트 전반에 매핑했다. 우리는 정상에서 단계 IV까지 단계별 방식으로 STF3에서 FAP‑양성 및 INHBA‑양성 세포의 풍부함이 증가함을 발견했다(Fig. 4K; P = 0.041, STF3 비율 차이를 정규화한 후). INHBA 수준에 따른 TCGA 샘플의 생존 분석(survival analysis)은 INHBA 발현이 높은 종양 샘플에서 유의하게 더 나쁜 생존을 보였다(HR: 0.70; 95% CI, 0.51–0.97, P = 0.029; Fig. 4L). 이 차이는 단계에 대해 보정한 후에도 통계적으로 유의하였다(HR: 0.71, P = 0.038). 유사한 결과는 여러 이용 가능한 위암 마이크로어레이(microarray) 데이터의 통합 분석에서도 관찰되었다(ref. 54; INHBA high vs. INHBA low, HR: 0.80; 95% CI, 0.68–0.96, P = 0.014; Supplementary Fig. S6G).
위암(gastric cancer) 오가노이드의 scRNA-seq는 암 세포 전사적 가소성(transcriptional plasticity) 증가를 뒷받침한다.
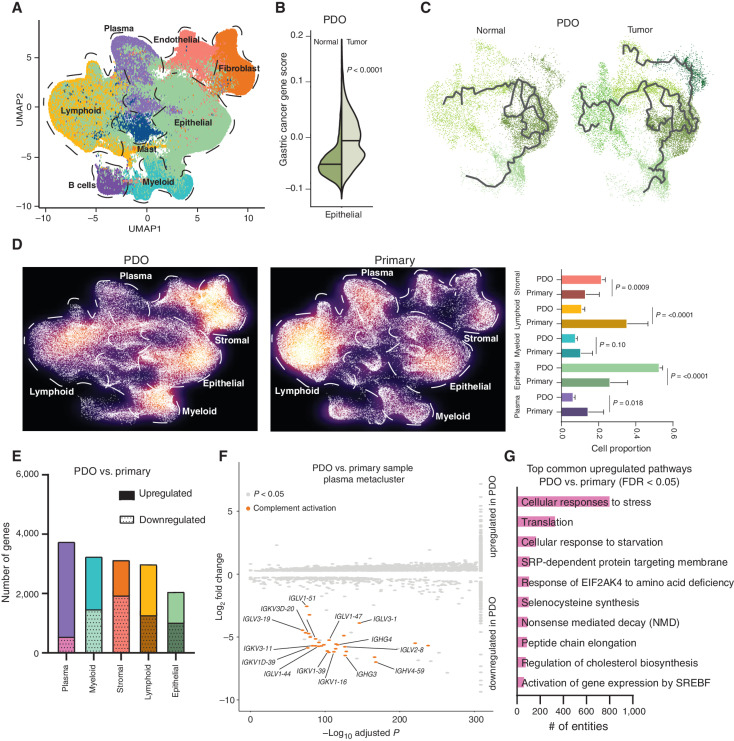
마지막으로, PDO는 위암(gastric cancer) 종양 행동 및 약물 반응을 모델링하는 플랫폼으로 점점 더 많이 사용되고 있다(55–57). 인비트로(in vitro) 오가노이드 배양 조건이 전사적 계통 상태 또는 전체 세포 비율을 인비보(in vivo) 1차 위암과 비교하여 어느 정도 영향을 미치는지 조사하기 위해, 우리는 매칭된 정상‑종양 PDO 네 쌍(n = 48,531 cells; <12 passages; Methods; Supplementary Fig. S7A)을 유도하고 검토했다. PDO와 1차 위암 간의 비교 세포 상태 분석(cell-state analysis)을 수행하기 위해, 우리는 PDO의 scRNA-seq 데이터 세트를 1차 종양과 통합했다. 이 분석은 다섯 개 주요 메타클러스터(metacluster)를 재현했다(Fig. 5A). 이후 우리는 PDO 내 상피 및 기질 메타클러스터에 대한 하위 계통 수준 분석(sublineage-level analysis)을 수행했다. PDO 상피 메타클러스터의 경우, 세 하위 계통의 비율은 EpiC(71% in PDO vs. 43% in primary), EpiInt(15% vs. 30%), EpiPit(14% vs. 27%)였다. PDO 기질 클러스터에서는 주위세포(pericytes)(28% vs. 14% in primary), 섬유아세포(fibroblasts)(32% vs. 45% in primary), 내피세포(endothelial cells)(39% vs. 37%; Supplementary Fig. S7B)도 관찰되었다. 이러한 결과는 PDO에 하위 계통 이질성(sublineage heterogeneity)이 실제로 존재함을 시사하지만, 비율은 1차 위암과 다를 수 있음을 보여준다.
1차 및 오가노이드 샘플의 비교 분석. A, 약 200,000개 세포(∼48,000개 세포는 매칭된 정상 PDO와 종양 PDO에서, 1차 샘플과 결합; ∼152,000개 세포)의 UMAP 표현은 주요 다섯 메타클러스터(metacluster)를 재현하며 세포 유형에 따라 색상으로 구분된다. UMAP의 각 점은 단일 세포를 나타낸다. B, 바이올린 플롯(Violin plot)은 종양 PDO와 매칭된 정상 샘플 간 위암(gastric cancer) 유전자 모듈 점수(gene module scores)의 발현을 보여준다. C, 궤적 플롯(Trajectory plot) 분석은 종양 및 정상 PDO의 상피 세포에서 종양 PDO가 긴 다중 가지로 나타나는 세포 분화 유전자 프로그램(cell differentiation gene programs)의 발현을 나타낸다. D, 밀도 플롯(Density plot) of UMAP 표현은 PDO와 1차 위암 샘플을 비교하여 1차 샘플에서 림프구 및 플라즈마 메타클러스터(metacluster)의 풍부함을 보여준다. E, 그래프는 다섯 메타클러스터에서 PDO와 1차 샘플 간 상향 조절(upregulated) 및 하향 조절(downregulated) 유전자의 수를 나타낸다. 플라즈마 메타클러스터는 다른 메타클러스터에 비해 차등 발현 유전자가 가장 많다. F, 볼케이노 플롯(Volcano plot)에서는 PDO와 1차 샘플 간 플라즈마 메타클러스터의 상향 및 하향 조절 유전자를 보여주며, PDO에서 항체 매개 보체 인자 유전자(antibody-mediated complement factor genes)의 유의한 하향 조절을 나타낸다. x축은 −log10 보정 P값을, y축은 유전자 발현의 log2 변화를 나타낸다. G, 모든 메타클러스터에서 PDO와 1차 샘플 간 상향 조절된 경로(pathways) 상위 공통 항목을 보여준다.
1차 위암(gastric cancer)과 유사하게, 종양 PDO 상피 세포는 정상 PDO 상피 세포에 비해 암 관련 모듈 및 위암 관련 유전자(gastric cancer–related genes)의 상향 조절(upregulation)을 보였다(P < 0.0001; Fig. 5B). 흥미롭게도, 정상 및 종양 PDO의 상피 세포에 대한 궤적 플롯(Trajectory plot) 분석은 종양 오가노이드의 상피 세포가 정상 상피 세포에 비해 여러 개의 확장된 가지를 가지고 있음을 보여주며, 이는 종양 PDO 상피 세포가 광범위하고 지속적인 분화/탈분화(differentiation/dedifferentiation)를 겪고 있음을 시사한다(Fig. 5C). 이러한 결과는 최근 연구에서 종양 연관 상피 세포가 전사적 가소성(transcriptional plasticity) 증가를 보여 ITH(이질성)의 핵심 측면을 주도할 수 있다고 보고된 점을 고려할 때 주목할 만하다(11). PDO에서 유사 현상을 관찰할 수 있다는 것은 PDO가 위암에서 전사적 가소성(transcriptional plasticity)을 조절하는 분자 경로(pathways)를 조사하기 위한 인비트로(in vitro) 실험 모델로 활용될 수 있음을 시사한다.
우리의 분석은 또한 원발 샘플과 PDO 간의 차이를 밝혀냈다. 예를 들어, PDO에서 상피 및 기질 메타클러스터는 현저히 풍부했으며, 림프구 및 플라스마 세포 클러스터는 감소하였다(Fig. 5D; stromal, epithelial, lymphoid에 대해 P < 0.001; plasma에 대해 P = 0.018). PDO와 원발 샘플 간의 유전자 발현 비교에서는 플라스마 세포가 PDO에서 가장 큰 유전자 발현 프로파일 차이를 보인 반면, 상피 시그니처는 상대적으로 더 보존되었다(Fig. 5E). 이러한 결과와 일치하게, 메타클러스터별 Reactome 프로그램(58) 비교에서는 상피(Jaccard similarity index (JSI) = 0.62)와 기질(JSI = 0.43) 메타클러스터의 Reactome 프로그램이 높은 겹침을 보였으며, 플라스마(JSI = 0.09)와 림프구(JSI = 0.15) 메타클러스터는 겹침이 낮았다. 플라스마 세포에 특이적인 유전자의 경로 분석은 “고전적인 항체 매개 보체 활성화(classical antibody-mediated complement activation)”가 유의하게 하향조절됨을 시사했다(Fig. 5F; Supplementary Table S13). 특히, 클러스터와 무관하게 PDO에서 공통적으로 상향조절된 유전자와 경로가 상당히 많이 발견되었으며, 여기에는 “세포의 영양 결핍에 대한 반응(cellular response to starvation)”이 포함되어 배양 효과를 강조한다(Fig. 5G; Supplementary Table S14). 종합하면, 이러한 결과는 상피 세포 외에도 PDO 배양이 종양과 연관된 다른 세포 유형의 전사체 프로파일에도 영향을 미칠 가능성을 제시한다.
논의
본 연구에서는 다수의 세포에 대해 scRNA-seq를 적용하여 위암의 여러 새로운 특징을 발견하였다. 여기에는 상태 전이를 겪는 희귀 세포 집단, 위암과 연관된 세포 유형 특이적 발현 프로그램, 그리고 위암 조직학적 아형 및 임상 단계와 연관된 별개의 플라스마 세포와 CAF(암관련 섬유아세포) 하위 계통이 포함된다. 또 다른 주목할 만한 측면은 최근에 이용 가능해진 공간 전사체 기술(DSP)을 적용하여 주요 결과를 정교하게 검증한 것이다. 이전 위암 scRNA-seq 연구와 비교할 때, 우리의 실험 설계와 분석은 대규모 세포 수(>200,000 cells, 이전 모든 위암 연구를 합친 것보다 많음), 여러 임상 단계와 아형을 반영한 샘플(31명 환자, 48개 샘플), 그리고 위장 오가노이드의 비교 분석(Fig. 6)으로 차별화된다. 예를 들어, Zhang 연구팀은 전암 병변(위축성 위염 및 IM)을 가진 환자들의 위암 생검 샘플(≈30,000 cells)과 초기 위암 샘플을 대상으로 scRNA-seq를 수행하여 정상에서 악성으로의 상피 세포 진화를 집중적으로 조사하였다(14). 암 스펙트럼의 말단에서는 Wang 연구팀이 악성 복수 세포만을 대상으로 scRNA-seq를 수행하였다(≈45,000 cells; ref. 11). Sathe 연구팀은 위암 환자 7명과 IM 환자 1명으로부터 약 55,000 cells를 연구하여 종양 미세환경(TME) 구성 요소의 수용체–리간드 네트워크를 구축했으며, 이는 종양 아형과 무관하게 수행되었다(13).
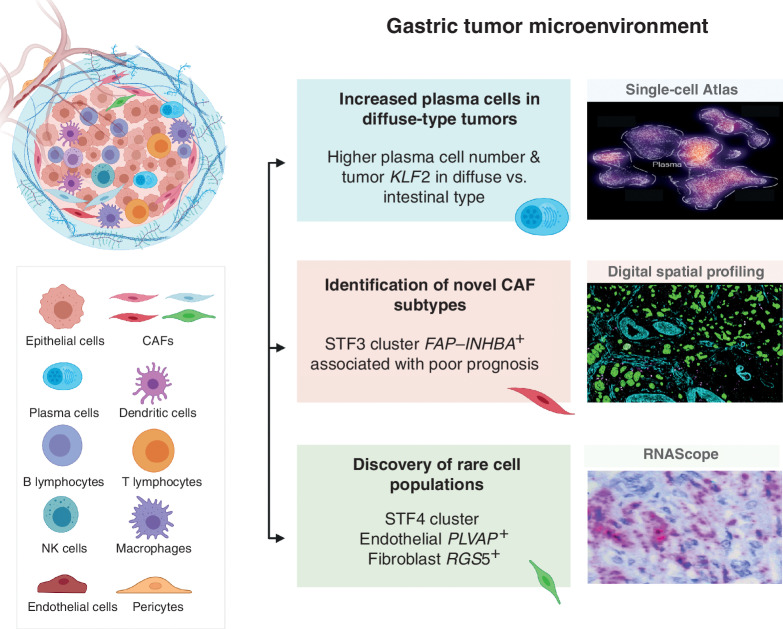
위암의 포괄적인 단일세포 지도. 본 연구는 31개의 원발 위암 조직 샘플에서 200,000개 이상의 세포를 포함하였다. 총 34개의 구별된 세포 계통 상태가 확인되었으며, 이는 발달 궤적과 이전에 보고되지 않은 희귀 세포 집단으로 연결된다. 상피에 거주하는 KLF2와 연관된 미만성(diffuse-type) 종양의 특징으로 플라스마 세포 비율이 증가하였다. 단계별로 새로운 암관련 섬유아세포(CAF) 하위 집단이 축적되었으며, 이는 높은 INHBA와 FAP 공동 발현으로 표시된다. 디지털 공간 전사체(digital spatial transcriptomics)와 RNAScope를 활용하여 결과를 보완하였다. 우리의 결과는 위암 전이 연구를 위한 고해상도 분자 자원을 제공하며, 서로 다른 위암 아형 전반에 걸쳐 환자 내·외의 계통 상태를 식별한다.
단일세포 RNA 시퀀싱(scRNA-seq) 분석을 통해 세포계통 특이적으로 수행된 종양‑정상 비교는 서로 다른 계통에서 발현되는 서로 다른 결함 서명으로 구성된 복합 종양 프로파일의 출현을 초래하였다. 우리의 결과는 종양 상피 성분에서 가장 큰 종양 관련 발현 차이가 주세포와 장형 세포에서 기원할 가능성이 높음을 시사한다. 흥미롭게도, 높은 위암 종양유전자 발현이 특정 장형 상피 세포 하위집단(EpiInt1)에서 관찰되었으며, 이는 EpiInt1 세포가 상피 세포군 중에서 이형성에서 악성으로 전이되는 데 중요한 역할을 하는 핵심 세포군일 가능성을 시사한다. 우리 연구의 한계 중 하나는 현재 이용 가능한 플랫폼이 동일 세포에서 전장 규모로 DNA 수준 및 RNA 수준 변이를 동시에 제공하지 못하기 때문에 직접 추론된 단일 세포 기반 DNA 변이의 부재이다. 또한, 연구에 사용된 전역 군집화 방법론은 보다 세분화된 세포 유형이 존재할 가능성을 배제하지 않으며, 이는 정교한 지역 군집화(Refined local clustering)로 확인될 수 있다(59,60). 비상피 세포 유형 중, 섬유아세포 계통 분석은 LUM 양성 또는 CSPG 양성 주변세포(CAF)와 같은 이산형 암관련 섬유아세포(CAF) 군집을 확인하였다. LUM과 CSPG는 모두 프로테오글리칸을 암호화하며, 주변세포는 종양 혈관 형성 및 성장의 핵심 역할을 하는 것으로 점점 더 인식되고 있다(61). 이 두 섬유아세포 군집 간의 유전자 발현 프로파일 차이는 서로 다른 종양 촉진 기능을 강조할 수 있다. 예를 들어, LUM 연관 CAF는 종양 세포의 증식 및 생존에 관여할 수 있는 반면, 주변세포 CAF는 신혈관 형성에 관여하여 위암에서 CAF의 기능적 이질성을 강조한다. 우리는 또한 소수의 기질 세포 군집(STF4)이 내피‑중간 전이(EndoMT)를 겪고 있음을 확인했으며—이 세포들은 내피(PLVAP)와 섬유아세포(RGS5) 계통 모두와 연관된 마커를 발현했으며, 이중체 필터링 및 정교한 RNAScope 분석을 통해 확인되었다. EndoMT는 정상 심혈관 발달에 필요한 배아 과정이며(62), 종양 미세환경(TME) 가소성, 항암 치료 저항성, 그리고 TGFβ 및 BMP 신호와 연관되어 있다(63–65). 종합하면, 이러한 단일세포 RNA 시퀀싱(scRNA-seq) 결과는 개별 세포 계통이 악성 전이에 직접적이든 간접적이든 다르게 반응하여 매우 복잡한 종양 생태계를 형성한다는 개념 모델을 제시한다. 이러한 관찰은 대량 RNA 시퀀싱(bulk RNA-seq) 데이터에서는 크게 가려졌을 것이라고 보는 것이 타당하다.
암관련 섬유아세포(CAF)는 주요 기질 세포 집단을 대표하며, 다양한 종양 유형에서 종양 성장 및 전이를 형성하는 데 핵심적인 역할을 하는 것으로 밝혀졌다(46,66,67). CAF는 주로 세포외기질(ECM) 모델링, 가용성 인자 분비, 그리고 혈관신생 촉진을 통해 종양 행동에 영향을 미치는 것으로 생각된다(66). 위암의 경우, 일부 연구가 종양 세포에서 CAF 연관 신호 경로를 조사했지만, CAF 기능 및 이질성을 뒷받침하는 분자 사건은 아직 명확히 정의되지 않았다. 우리의 데이터셋에서는 위암 CAF가 최소 세 가지 뚜렷한 하위 유형(STF1–3)을 가지고 있으며, 각각 고유한 전형적인 CAF 마커 하위 집합을 발현한다는 것을 발견했다. 또한, FAP 고발현 STF3 세포는 높은 INHBA 공동발현을 보였으며, 이는 임상 단계별 구분을 포함한 다중 정교한 설정에서 확인되었다. 기능적으로, INHBA의 침묵은 위암 CAF에서 FAP 수준에 영향을 미쳐 INHBA가 FAP 발현을 직접 조절할 가능성을 시사하며, 이는 INHBA의 매개체로서 TGFβ 신호와 일치한다(68). 최근 레이저 캡처 미세절제(LCM) 유래 CAF 샘플의 대량 RNA 시퀀싱(bulk RNA-seq)을 이용한 연구에서도 위암 CAF에서 INHBA의 기능적 역할이 입증되었다(69). 임상적으로, 높은 INHBA 발현 종양을 가진 환자들은 여러 위암 코호트에서 생존율이 낮은 결과를 보였으며, 이는 INHBA의 종양 촉진 기능과 일치한다(70–72). INHBA는 활성인자 A(Activin A)와 억제인자의 소단위를 암호화하며, 정상 생물학 및 질병의 다양한 측면에서 상반된 역할을 하는 것으로 보고되었다(73). 높은 INHBA 발현 수준은 INHBA 동다이머(Activin A) 형성을 촉진하여 ACVR1과 같은 활성인자 수용체를 활성화시킬 수 있으며, 이는 암에서 확립된 역할을 가지고 있다(74). 다른 암 유형에서도 상피 및 CAF 구성 모두에서 INHBA 발현이 비정상적으로 증가한 사례가 보고되었으며, 이는 자동분비 및 파라크린 기능을 포함한다(75–78). 우리의 관찰은 INHBA 경로를 CAF 기능을 방해하는 잠재적 표적으로 제시하며, 적절한 모델 시스템에서 약물 형태의 테스트가 필요함을 시사한다(79).
전 세계 대부분 지역에서 Lauren의 조직병리학적 아형은 위 임상 병리학에서 기준 표준으로 자주 사용됩니다. 장형 위암의 진행은 보통 Correa 연쇄에 기인한다고 여겨지며, 미확산형 위암의 병인 및 분자적 특징은 아직 잘 알려져 있지 않습니다 (80). 우리 연구에서는 scRNA-seq를 통해 이러한 조직학적 아형 간의 종양 미세환경(TME)에서 계통 기반 비교가 가능해졌으며, 그 결과 미확산형 위암에서 형질세포가 증가한 것을 발견했습니다. T 세포와 비교했을 때, 위암에서 B 세포 및 형질세포 집단에 대한 연구는 적은 편입니다 (81, 82). Derks 등은 유전체적으로 안정적인(genomically stable, GS) 종양에서 B 세포와 CD4 T 세포가 풍부하게 존재하는 삼차 림프구조의 비율이 높다고 보고했습니다 (83). Katoh 등은 TCGA 데이터셋을 이용해 미확산형 및 GS 위암에서 B 세포 계통(형질세포 포함)이 증가했으며, 황산화당단백질이 이러한 종양에서 핵심 기능성 B 세포 항원임을 확인했습니다 (84). 특히, B 세포/형질세포 침윤은 다른 암에서 종양촉진(즉, 면역억제(immune suppressive)) 및 종양억제(즉, 면역활성(immune active))) 성장과 연관되어 있습니다 (85). 위암의 경우, 우리는 형질세포 침윤이 “종양촉진” 기능을 가질 것으로 추정합니다. 이는 형질세포 증가가 면역관문억제제(immune checkpoint inhibitors)에 대한 반응이 좋지 않은 미확산형 위암과 고전적인 “면역억제(immune-suppressive)” 특징을 보이는 것과 연관되어 있기 때문입니다 (86, 87, 88). 형질세포 증가의 메커니즘을 밝히기 위해, 우리는 다발성 골수종 세포 부착 및 형질세포 호밍을 조절한다는 이전 연구가 있는 전사인자 KLF2를 조사했습니다 (40). 우리는 미확산형 상피 세포(EpiC 클러스터)에서 KLF2 발현이 형질세포 비율과 양의 상관관계를 보였으며, TCGA 코호트의 미확산형 및 GS 위암에서 KLF2 발현이 증가한 것이 (보조표 S15) 상피 KLF2가 형질세포 집단을 조절하는 역할과 일치함을 확인했습니다. 우리는 ‘humanized mice’를 이용해 KLF2 양성 및 음성인 인간 유래 미확산형 위암 세포주를 이식함으로써 이 가능성을 기능적으로 탐색했습니다. KLF2가 있는 종양에서만 인간 형질세포 표지자를 확인했으며, 이는 상피 KLF2 발현이 형질세포 모집에 보다 직접적인 역할을 함을 시사합니다. DSP를 활용해 1차 샘플에서 KLF2 발현의 공간적 정보를 얻었으며, 형질세포와 인접한 상피 세포에서 KLF2 발현이 더 높아지는 경향을 관찰했습니다. 이는 두 세포 유형 간의 기능적 상호작용을 시사합니다. 형질세포 증가의 정확한 메커니즘은 아직 규명되지 않았습니다. 이전 연구에서는 KLF2가 단핵구와 내피세포에서 친염증성 유전자 발현을 조절할 수 있다고 보고했으며 (89–91), 우리의 결과는 KLF2가 종양 상피 세포 프로그램을 구동하며 파라크린 신호 경로(예: 외소체 유래 miRNA; refs. 92–95)를 포함할 수 있음을 시사합니다. 흥미롭게도 KLF2 외에도, 우리는 미확산형 종양(EpiC 클러스터)의 상피 세포에서 면역 신호 경로가 다수 크게 상승함을 발견했으며, 여기에는 Ig 유전자와 Ig의 분비형을 담당하는 JCHAIN이 포함되어 면역 세포의 유전자 발현 서명을 모방합니다. 이러한 “상피-면역 세포 상태”는 다른 암에서도 보고된 바 있습니다 (96, 97). 우리는 이 현상이 미확산형 종양에서 처음으로 존재함을 보고하며, 위 상피 세포 행동에 새로운 차원을 추가합니다. 미확산형 위암에서 상피와 형질세포 간 교차대화 메커니즘을 탐구하면, 이 난치성 아형의 종양 미세환경(TME)을 조절하는 새로운 개입 전략을 마련할 수 있을 것입니다.
위암 연구 플랫폼 중 PDO는 최근 치료제의 ex vivo 테스트, 정밀 종양학, 그리고 드라이버 유전자 기능 평가를 위한 유망한 시스템으로 떠올랐습니다 (98, 99). scRNA-seq를 이용한 PDO와 원본 샘플의 비교에서, PDO가 대부분 주요 세포 유형을 유지하지만 림프계와 형질세포 계통이 감소함을 확인했습니다. 다만, 이러한 PDO는 한 시점만을 반영하며, 시간이 지남에 따른 오가노이드 세포 구성 평가는 향후 연구 과제입니다. 전반적인 유전자 발현 분석은 상피 상태에 비해 형질세포에서 가장 큰 변화를 보였습니다. 이는 PDO가 위 상피 생물학 연구에 적합할 수 있지만, 면역 세포는 배양 과정에 더 큰 영향을 받을 수 있음을 시사합니다. 따라서 PDO를 개인 맞춤형 ex vivo 약물 테스트에 사용할 때, 특히 면역 경로와 종양 미세환경(TME) 차이를 분석하는 경우 이러한 요인을 고려해야 합니다. 흥미롭게도, 우리의 데이터는 Lo 등(참고 99; 보조 그림 S7C)이 처음 보고한 바와 같이 ARID1A 결실이 점액성 표현형 유도와 연관됨을 재확인합니다.
결론적으로, 현재까지 수행된 가장 큰 단일세포(single-cell) 위암 분석 중 하나인 본 연구는 종양 세포 유형, 아형 기반 종양 미세환경(TME) 구성 및 위암 내 세포 간 상호작용에 대한 새로운 생물학적 통찰을 제공하는 독특한 자원입니다. 향후 방향으로는, 우리의 데이터가 상피 KLF2에 의해 안내되는 형질세포 호밍 생물학에 대한 심층 연구와 이러한 상호작용을 교란했을 때의 잠재적 임상적 의미가 필요함을 뒷받침합니다. INHBA와 TGFβ 초패밀리의 CAF 조절 역할도 치료 표적 및/또는 예측 바이오마커 발굴 가능성을 가지고 있습니다. 우리는 향후 연구가 후성유전학, 유전학, 전사층 및 공간적 맥락을 포함한 복합 단일세포(single-cell) 접근법을 활용해 위암 종양 구조에 대한 이해를 증진시킬 것으로 기대합니다.
방법
윤리 선언
이 연구는 지역 윤리 위원회(National Healthcare Group, Domain Specific Review Board Ref Nos: 2005/00440 및 2016/00059)의 승인을 받았습니다. 모든 동물 실험 및 절차는 A*STAR의 기관동물보호 및 사용 위원회(IACUC; IACUC #191440)의 승인을 받았으며, 싱가포르의 농식품 및 수의청 가이드라인 및 국가 실험동물 연구 자문위원회의 지침에 따랐습니다. 주요 CAFs와 정상 섬유아세포(NF)는 쿠마모토 대학에서 수술 전 치료 없이 위절제술을 받은 위암 환자들로부터 서면 동의서를 받은 후 분리되었습니다. 이 연구는 쿠마모토 대학 의료 윤리 위원회(승인 번호: 1277)의 승인을 받았습니다. PBMC는 서면 동의서를 받은 건강한 자원자로부터 얻은 인간 혈액에서 분리되었습니다. 연구 프로토콜은 SingHealth 중앙 기관 검토 위원회(reference number: 2017/2806)의 승인을 받았습니다. 프로토콜은 인간 연구를 위한 헬싱키 선언(Declaration of Helsinki)에 따라 수행되었습니다.
샘플 획득 및 조직 처리
싱가포르 국립대학병원에서 위선암으로 진단받고 외과적 절제술 또는 내시경을 받는 환자들은 서면 동의서를 받은 후 등록되었습니다. 수술실 내 내시경 생검 또는 외과 절제 샘플이 채취되었습니다. 외과 샘플의 경우, 종양으로부터 최소 몇 센티미터 떨어진 부위의 정상 위 조직을 매칭하여 사용했습니다. 복막으로의 원격 전이 조직은 진단 복강경 검사 중에 채취되었습니다. 조직은 생검 또는 절제 직후 MACS 조직 저장 버퍼(Miltentyi Biotec)에 수집되어 얼음 위에 보관되었습니다. 샘플은 인간 종양 분해 키트와 Gentle MACS Octodissociator(Miltentyi Biotec)를 사용하여 제조업체의 “37_h_TDK_2” 프로그램에 따라 효소 및 기계적 해리로 처리되었습니다. 해리된 세포는 MACS 스마트스트레이너(70 μm)를 통과시킨 후 RBC 용해 버퍼에 5분간 배양하고 PBS로 중화했습니다. 모든 원심분리 단계는 300 × g에서 7분간 수행되었습니다. 해리된 세포는 PBS + 1% bovine serum albumin(BSA)로 두 번 세척한 뒤 40-μm 스마트스트레이너로 필터링했습니다. 살아있는 세포 수는 1:1 트리판 블루 희석을 이용한 수동 세포 계수로 측정했습니다. 세포는 800–1,200 살아있는 세포/μL로 농축된 후 단일세포 분석(single-cell analysis)으로 처리되었습니다.
단일세포 시퀀싱(single-cell sequencing)
각 환자에서 얻은 샘플은 라이브러리 준비를 위해 하나의 배치로 처리되었습니다. Chromium Single-Cell 5′ Library and Gel Bead Kit(10× Genomics)는 제조업체 프로토콜에 따라 사용되었습니다. 간략히 말하면, 바코드가 부착된 단일세포 5′ 젤 비드, 세포, 그리고 분할 오일을 결합하여 젤 비드 기반 에멀전(GEM)이 생성되었습니다. GEM에서 생성된 바코드가 부착된 전체 길이 cDNA는 PCR로 10배 증폭되었습니다. 풍부해진 라이브러리는 효소적으로 소화되고, 크기 선택 후 어댑터가 연결되어 시퀀싱에 사용되었습니다. TCR 레퍼토리 프로파일을 얻기 위해 VDJ 풍부화는 동일한 입력 샘플을 사용하여 Chromium Single-Cell V(D)J Enrichment Kit, Human T-cell #1000005(10× Genomics)에 따라 수행되었습니다. 시퀀싱 라이브러리는 각 샘플마다 고유한 샘플 인덱스로 생성되고 Kapa 라이브러리 키트를 사용해 정량화되었습니다. 정량화된 라이브러리는 Illumina Hiseq4000 시퀀서에서 시퀀싱되었습니다.
생물정보학 QC, 정규화, 클러스터링 및 단일세포 데이터의 차등 유전자 발현
Cellranger v3.0 (https://support.10xgenomics.com/single-cell-gene-expression/software/)를 사용하여 FASTQ 시퀀싱 리드를 hg38 기준 전사체에 정렬하고 각 샘플에 대한 단일 세포 특징 카운트를 생성하였다. Seruat version 3.0 (100)을 이용해 각 샘플에서 세 개 이상 세포에 공통으로 존재하는 유전자/특징을 고려하고, 500개 이상 6,000개 미만의 특징을 보이는 세포를 선택하였다. 미토콘드리아 RNA 비율이 >20인 세포는 필터링하였다. SCtransform 정규화는 각 샘플 데이터 세트를 별도로 수행했으며, 미토콘드리아 RNA를 변수로 회귀하였다. 단일 세포 데이터 세트는 먼저 18개의 위 샘플(고세포 수, 원발 및 복막 전이 샘플의 다양한 특성을 포함)으로 초기 기준 데이터 세트를 구축하여 샘플 쌍 간 앵커를 식별한 뒤, 나머지 샘플을 “query” 데이터 세트(18)로 통합함으로써 결합하였다. 이후 PrepSCTIntegration을 실행하여 하위 통합을 위한 특징을 선택하고, FindIntegrationAnchors로 앵커 유전자를 식별하였다. 통합된 데이터는 스케일링하고 주성분 분석을 수행하였다. 데이터는 Uniform Manifold Approximation and Projection (UMAP)으로 시각화하였다. 세포 군집은 공유 최근접 이웃(SNN) 모듈성 최적화 기반 군집화 알고리즘을 해상도 1로 설정하여 식별하였다. 군집 구분을 위한 차등 발현 유전자를 찾기 위해 FindAllMarkers 모듈을 사용했으며, 각 군집에서 25% 이상 세포에 발현된 유전자를 선택하였다. 각 군집의 차등 발현 유전자를 이전에 보고된 세포 유형 마커 집합과 비교하여 세포 정체성, 계통 및 하위 계통을 지정하였다. Addmodulescore 함수를 사용하여 각 단일 세포의 다양한 유전자 발현 프로그램에 대한 복합 모듈 점수를 계산하였다. 이 점수는 각 프로그램에 포함된 모든 유전자의 발현 수준을 평균한 뒤, 무작위로 선택된 대조 특징 집합의 총 발현을 빼서 산출하였다. Supplementary Table S2에 다양한 유전자 발현 프로그램/모듈에 사용된 유전자가 나열되어 있다. 오가노이드 분석을 위해, 위의 기준 18개 scRNA 샘플 데이터 세트를 나머지 원발, 복막 및 오가노이드 데이터 세트와 통합하고, 해상도 1.25의 SNN 군집화로 세포 군집을 해결하였다. 오가노이드 데이터는 원발 샘플 데이터 세트와 canonical correlation analysis (100)로 통합하였다. 경로 분석은 REACTOME database (https://reactome.org/)를 사용하여 각 군집의 차등 상향 및 하향 조절 유전자(조정 P < 0.05)를 별도로 수행하였다. P 값 및 FDR < 0.05인 경로를 조사하였다. 이러한 경로를 이용해 상피 메타군집과 하위 계통 간 중복 분석을 수행하였다. 메타군집의 개별 재군집을 위해 우리는 LIGER (101)를 사용했으며, 이는 통합 비음수 행렬(iNMF) 분해에 기반하여 공유 및 데이터 세트별 요인을 식별한다. 간략히 말하면, 먼저 변동 유전자를 선택하고 중심화 없이 스케일링한 뒤, selectGenes, scaleNotCenter, optimizeALS(k = 30), quantileAlignSNF 모듈을 이용해 iNMF와 요인 정량화 정규화를 수행하였다. 이러한 iNMF는 Seurat에 추가되어 UMAP 및 군집 시각화에 사용되었다.
이중체 분석
scRNA-seq 데이터는 일반적으로 “doublets”(이중세포)라고 알려진 기술적 인공물의 영향을 받아 세포 처리량을 제한하고 혼합 계통 발견과 같은 허위 생물학적 결론을 초래한다. DoubletFinder를 사용하여 유전자 발현 데이터(29)로 이중세포를 식별하였다. DoubletFinder는 무작위로 선택된 세포 쌍의 전사 프로필을 평균하여 만든 인공 이중세포와 실제 세포의 유전자 발현 공간 내 근접성을 기준으로 이중세포를 예측한다. 이중세포가 확인된 후, 해당 세포는 데이터 세트에서 제거하였다.
분자 아형화
TCGA 분자 아형화는 이전에 기술된 바와 같이 수행되었다(102). 간략히 말하면, 위암을 먼저 Epstein–Barr virus (EBV) 또는 microsatellite instability (MSI)로 분류했으며, 이는 EBV-encoded RNA in situ hybridization (EBER–ISH)와 mismatch-repair (MMR) protein IHC를 이용하였다.
MMR 면역조직화학(IHC)
조직을 4 μm 두께의 절편으로 절단하였다. MMR 패널은 단클론 항체—mouse anti-MLH1 (Ventana, M1), mouse anti-PMS2 (Ventana, A16-4), mouse anti-MSH2 (Ventana G219-1129), rabbit anti-MSH6 (Ventana, SP93)로 구성되었다. 이 패널은 완전 자동화된 Roche Ventana Ultra 장비에서 Ventana Optiview DAB Detection 키트, Ventana Optiview Amplification 키트 및 부속품을 사용하여 수행하였다. 종양이 검사된 MMR 단백질의 발현 손실을 보일 경우 MMR 손실로 판단하였다. 종양 인접 정상 조직을 양성 내부 대조로 사용하였다.
EBER–ISH
조직을 4 μm 두께의 절편으로 절단하였다. EBER 프로브는 Leica Bond에서 제공하는 형광소 결합 올리고뉴클레오타이드 즉시 사용 가능한 ISH 프로브이며, 2시간 동안 하이브리다이즈하였다. 검출은 anti-FITC 항체, Leica Bond DAB polymer 키트 및 부속품을 사용하여 완전 자동화된 Leica Bond III Biosystem에서 수행하였다. EBER 양성은 종양 세포 핵 내에서 EBER 신호가 위치함으로써 판단하였다.
남은 샘플에 대한 WES는 이전에 기술된 바와 같이 수행되었다 (103). 간단히 말해, 각 샘플에서 100 ng의 DNA를 파쇄하고 어댑터를 연결한 뒤 Agilent Sureselect Human all exon kit v6를 사용해 엑솜을 캡처하고 Illumina Hiseq4000 플랫폼으로 시퀀싱하였다. 이후 종양은 WES를 이용해 GISTIC2 (104) 또는 scRNA-seq로 추정된 복제수 프로파일을 기반으로 염색체 불안정성(CIN) 또는 GS로 분류되었다. 종양은 GISTIC2 (q < 0.05)로 확인된 유의하게 변형된 부위의 임계값 복제수를 기준으로 유클리드 거리와 Ward 방법을 사용해 >200개의 위암을 포함하는 일관되게 처리된 내부 데이터셋과 클러스터링하였다. 복제수 변화가 증가한 위암 샘플은 CIN으로 지정되었다. 우리는 GS 종양이 미확산 조직형과 유의한 연관성을 보이며(P = 0.03; 카이제곱 검정), MSI 양성 종양에서 T세포 침윤이 증가함을 확인하였다(P = 0.021). WES로 예측된 전유전체 복제(따라서 CIN으로 분류된) 샘플은 scRNA-seq로 측정된 높은 CNV도 나타냈다.
궤적 분석
궤적 분석은 Monocle 3.0을 사용해 두 가지 접근법으로 수행되었다 (105, 106). 플라즈마 세포의 의사시간 분석을 위해 데이터셋에서 플라즈마 세포를 추출하였다. Monocle은 전처리, 정렬, UMAP 방향성 감소 및 세포 클러스터링을 수행하고 학습된 그래프와 세포 순서를 개발하는 데 사용되었다. 정상 세포와 종양 세포 간의 궤적을 비교하기 위해 Monocle 3.0용 Seurat 래퍼를 사용해 세포를 클러스터링하고 학습된 그래프를 구축하였다. 추론된 궤적의 견고성을 평가하기 위해 샘플을 무작위로 10% 다운샘플링하고 각 주요 분기 노드에 대해 이항 P값을 계산하는 부트스트래핑을 수행하였다.
CNV 분석
대규모 염색체 CNV를 식별하기 위해 InferCNV (https://github.com/broadinstitute/inferCNV)를 사용해 종양 scRNA-seq를 정상 scRNA-seq 데이터셋과, 그리고 미확산형과 장형 scRNA-seq 데이터셋 간에 탐색하였다. 유전체 위치에 걸친 유전자의 발현 강도는 상피 세포에서 기준이 되는 T세포와 B세포 집합과 비교하였다. 평균 카운트 수가 0.1 이하인 유전자는 제외하였다. 추가로, hidden Markov method (HMM; “type i6”)를 적용하여 노이즈 필터와 “subcluster” 분석을 수행하였다. 각 샘플에 대해 세포의 유전자 발현을 재표준화하고 값 범위를 −1에서 1로 제한하였다. HMM 모델은 하나가 아니라 여섯 개 상태를 사용하므로 증폭과 손실을 대칭적으로 만들기 위해 재표준화 전에 모든 “state 6”을 “state 5”와 병합하였다. 각 세포의 최종 CNV 점수는 각 CNV 영역의 절대값 합으로 계산하였다. 우리는 또한 CONICSmat을 사용해 CNV 호출을 수행하였다 (107). 간략히, 정보가 없는 유전자를 필터링한 후 각 세포에 대한 정규화 인자를 계산하고, 계산된 정규화 인자를 사용해 각 세포의 평균 발현을 중심화하였다. 모든 세포에 대한 중심화된 유전자 발현의 z-score를 계산하였다. 이러한 z-score를 기반으로 가우시안 혼합 모델을 계산해 세포 전반에 걸친 평균 유전자 발현이 이중분포를 보이는 영역을 결정하였다. 100개 이상의 발현 유전자를 포함하는 영역에 대해서만 결과를 계산하여 소규모 영역의 몇몇 차등 발현 유전자에 의해 예측이 영향을 받지 않도록 하였다. 배치 효과를 피하기 위해, 우리는 모든 세포의 유전자 발현 매트릭스에서 각 샘플별로 별도로 CNV를 호출하였다.
TCR 분석
Cellranger v6.0 (mkfastq 모듈 사용)을 이용해 FASTQ 시퀀싱 리드를 hg38 기준 전사체에 정렬하였다. 각 샘플에 대한 단일 세포 V(D)J 서열 및 주석을 생성하기 위해 cellranger vdj 모듈을 사용하였다. 기본 통계와 다양성 지수는 immunarch (v0.6.6; https://immunarch.com/index.html)를 사용해 추정하였다.
DSP 및 분석
위암 및 정상 FFPE 조직을 슈퍼프러스트 슬라이드에 장착하여 NanoString GeoMx DSP 플랫폼을 통한 RNA 공간 프로파일링을 검증하였다. H&E 염색을 위해 FFPE 슬라이드는 히스토클리어로 탈파라핀 처리한 뒤 재수화하고 헤마톡실린 용액으로 염색하였다. 슬라이드는 에오신으로 대조염색하고 마운팅 매체로 장착하였다. FFPE 슬라이드는 기존 조직 전처리(탈파라핀 및 재수화)를 수행하였다. RNA 프로파일링을 위해 1,800-plex RNA 프로브 세트가 포함된 전사체 암 아틀라스와 추가 12개 유전자 세트(보조 표 S16)를 사용하였다. 표준 형광 표지 형태학 마커 패널은 상피 영역을 위한 Pan-CK, 플라즈마 세포를 위한 CD138, 섬유아세포를 위한 α-스무스 근육 액틴 및 핵 염색을 포함하며 ROI 선택 기준으로 사용하였다. 각 슬라이드에서 직경 300 μm인 12개의 ROI(각 영역당 4개)를 그려 선택하였다. 선택된 ROI의 모든 올리고는 DSP 접근법의 독점 UV 가이드 기술을 이용해 96웰 플레이트에 수집하였다. 개별 ROI의 개별 타깃을 나타내는 결과 올리고는 Illumina 시퀀싱으로 서열화하였다. 데이터는 Illumina 실행에서 얻은 카운트 데이터셋을 GeoMx DSP 분석 스위트에 업로드하여 분석하였다. 생물학적 프로브 QC는 기본 설정으로 수행되었으며, 스케일링은 기하 평균을 사용하고 정규화는 housekeeping 유전자의 Q3 평균을 사용하였다.
인간화 마우스 모델
인간화 마우스 모델 실험에 대한 세부 사항은 이전에 보고되었습니다 (108). 1~3일령 NSG 새끼 마우스는 1 Gy의 아사 사망 방사선을 조사한 후 1 × 10⁵ 인간 CD34+ 제대혈 세포(HLA-A24:02; STEMCELL Technologies)를 간내 주입으로 이식했습니다. 인간 CD45가 인간 및 마우스 CD45 총합에 대한 비율을 기준으로 계산한 10% 이상 인간 면역세포 재구성을 보인 마우스가 연구에 포함되었습니다. 총 두 개의 확산형 위암 세포주(HLA-A24:02 아형)가 실험에 선택되었습니다 (KLF2 양성, GSU; KLF2 음성, SNU1750; refs. 109, 110). 각 세포주마다 인간화 마우스 5마리와 NSG 마우스 5마리를 종양 세포에 주입하고 1개월 동안 관찰했습니다. 마우스는 1개월 종료 시 안락사시켰으며, 부검을 수행하고 종양을 수집하여 (벌크 RNA 시퀀싱(RNA-seq))을 진행했습니다.
IRF4에 대한 면역조직화학(IHC)
IHC 분석은 확산형 및 장형 위암 샘플에서 IRF4 발현을 평가하기 위해 MUM1 (IRF4) 1차 항체(Clone MUM1p, DAKO, IS64430)를 사용하여 수행되었습니다. 환자 샘플의 4-μm 파라핀 절편에 대한 IHC 염색은 Bond Max 자동 면역염색기(Leica Biosystem)를 이용해 IRF4 항체(MUM1p, 1/500; Dako)로 진행되었습니다. 간단히 말해, 절편은 파라핀 제거 및 재수화된 후 pH 9.0(Tris buffer)에서 36분간 항원 회복을 수행했습니다. 절편은 과산화효소 용액으로 처리한 뒤 제조업체 프로토콜에 따라 MUM1 1차 항체와 60분간 반응시켰습니다. 조직 절편은 이후 horseradish peroxidase‑라벨 폴리머 2차 항체와 함께 배양하고, DAB와 함께 horseradish peroxidase‑라벨 폴리머를 사용하여 위치를 확인했으며, 이는 bond polymer refine detection kit(Leica Bondmax, Leica Biosystems)를 이용한 표준 프로토콜에 따랐습니다. 각 IHC 배치마다 적절한 양성 대조군을 면역염색했으며, 위 상피 세포는 내부 음성 대조군으로 사용되었습니다. MUM1 발현은 주로 형질세포 핵에서 관찰되었고, 세포질 영역에서는 약한 발현이 일부 있었습니다. 강한 핵 발현은 양성 염색으로 간주하고, 단독 세포질 염색은 음성으로 간주했습니다. 각 사례마다 20× 배율에서 무작위로 선택된 10개의 필드를 분석하고, ImageJ 소프트웨어를 사용해 각 필드에서 MUM1‑양성 세포를 계산했습니다. 각 사례에 대해 MUM1 양성 발현의 평균값을 산출했습니다.
섬유아세포 배양 실험
인간 위 섬유아세포 세포주는 위암 환자에게서 수술로 얻은 위 조직으로부터, 사전 치료 없이 위절제술을 받은 후 각 환자의 서면 동의서를 받아 유도되었습니다. CAF는 종양성 위벽에서, NF는 비종양성 위벽에서 기존 프로토콜(111, 112)에 따라 구축되었습니다. 섬유아세포 세포주는 RPMI 1640에 10% FBS(일반 배지)를 첨가하여 37°C, 5% CO2 환경에서 배양했습니다. INHBA 발현은 INHBA를 표적으로 하는 사전 설계된 Silencer Select siRNA(#1, s7434; #2, s7436; catalog no.4427037; Thermo Fisher Scientific)를 세포에 전이시켜 하향조절했으며, 비표적 siRNA(#4390843; Thermo Fisher Scientific)는 음성 대조군으로 사용했습니다. CAF는 Lipofectamine RNAiMAX(#13778-150, Thermo Fisher Scientific)를 이용해 48시간 동안 (5 μmol/L) 어닐된 siRNA로 전이시켰습니다. 실시간 PCR 프라이머는 다음과 같습니다: INHBA: F 5′ AGCTCAGACAGCTCTTACCACA 3′; R 5′ TTTTCCTTCTCCTCTTCAGCA 3′
FAP: F 5′ TGGCGATGAACAATATCCTAGA 3′; R 5′ ATCCGAACAACGGGATTCTT 3′
NFs를 파종한 후 37°C, 5% CO2에서 배양했습니다. 24시간 파종 후, 배양된 세포에 100 ng/mL의 재조합 인간 Activin A(BioLegend)를 각각 48시간 및 96시간 처리했습니다. 재조합 INHBA 처리군 및 대조 섬유아세포 라인에서 콜라겐 유전자를 다음 프라이머를 사용해 측정했습니다: COL1A1: F 5′ AGACGAAGACATCCCACCA 3′; R 5′ GTCATCGCACAACACCTTGC 3′
COL1A2: F 5′ CTGGAGAGGCTGGTACTGCT 3′; R 5′ GAGCACCAAGAAGACCCTGA 3′
COL6A3: 전방(F) 5′ ACCGTCCAACAGGTCATCTC 3′; 역방(R) 5′ CTCTTGCCACCAACACCTGG 3′
모든 실험은 삼중으로 수행되었습니다. 데이터는 평균 ± 표준편차(SD)로 제시되었습니다. 통계적 유의성은 양측 Student t 검정(Student t test)으로 판단했습니다.
KLF2 녹다운 모델
LMSU 세포는 KLF2용 풀드 siRNA[Dharmacon, L-006928-00-0020 ON-TARGETplus Human KLF2 (10365) siRNA‑SMARTpool] 또는 음성 대조 siRNA[Dharmacon, D-001810-10-20 ON-TARGETplus Nontargeting Control Pool]를 100 nmol/L 농도로 Lipofectamine 2000 시약(Thermo Fischer Scientific, 11668027)을 이용해 전이시켰습니다. GSU 세포에서 KLF2의 안정적인 녹다운을 얻기 위해, 세포를 10 cm 배지에 500,000개씩 배치하고 PLKO.1‑PURO‑CMV‑tGFP‑KLF2(클론 ID TRCN000418423)를 인코딩한 MISSON 렌티바이러스 전이 입자 또는 GFP(비표적 대조)와 감염시켰습니다. 48시간 후, 전이된 세포를 2 μg/mL 퓨리마이신으로 선별했습니다. 이후 전이된 세포를 배양 배지에 퓨리마이신(1 μg/mL)을 추가하여 3주간 확대 및 선별하여 안정적인 KLF2‑녹다운 세포를 확보했습니다. 총 RNA는 Qiagen RNAeasy mini kit를 사용해 제조업체 지침에 따라 추출했습니다. RNA는 Improm‑II Reverse Transcriptase(Promega) 또는 iScript cDNA synthesis kit(Bio‑Rad)를 이용해 cDNA로 역전사했습니다. 정량적 PCR은 Quantifast SYBR Green PCR kit(Qiagen)를 사용해 Applied Biosystems HT7900 Real‑Time PCR System에서 55°C의 어닐링 온도로 40 사이클 수행했으며, 다음 프라이머를 사용했습니다: KLF2: F 5′CGGCAAGACCTACACCAAGAGT 3′ R 5′CGCACAGATGGCACTGGAATG 3′
ACTB: 전방 5′ CATGTACGTTGCTATCCAGGC 3′; 역방 5′ CTCCTTAATGTCACGCACGAT 3′
Fold change는 Delta–Delta Ct 방법을 사용해 계산했습니다. 총 세포내 단백질은 RIPA 용해 버퍼(Thermo Fisher)로 추출했습니다. 단백질 농도는 비시엔코닉산(BCA) 분석 키트(Thermo Fisher)를 이용해 측정했습니다.
웨스턴 블롯팅
각 샘플에서 동일한 양의 단백질을 4%~12% SDS-PAGE(나트륨 도데실 설페이트 폴리아크릴아미드 겔)에서 분리한 후 폴리비닐리덴 디플루오라이드(PVDF) 막으로 전기전달하였다. 막은 0.1 M Tris 완충 식염수–0.1% Tween-20 완충액(TBST)에서 5% 무지방 건조우유로 1시간 차단하였다. 막은 KLF2 1차 항체(Affinity Bio; 1:1,000 희석) 또는 GAPDH 1차 항체(Proteintech; 1:3,000 희석)와 밤새 인큐베이션한 뒤, HRP(말굽버섯 과산화효소) 결합 2차 항체(anti‑rabbit 및 anti‑mouse, Santa Cruz Biotechnology)와 1시간 반응시켰다. 블롯은 향상된 화학발광 시약(Amersham Biosciences)으로 현상하고, ChemiDoc 시스템(Bio‑Rad)을 이용해 밀도 스캔 및 분석으로 정량하였다.
Transwell 이동 분석
Transwell 이동 측정은 인간 혈장 전구세포/혈장 세포를 1차 인간 PBMC에서 분리하거나 인간 다발성 골수종 세포주 KMS-11에서 수행하였다. 간단히 말해, PBMC에서 인간 혈장 전구세포/혈장 세포는 제조업체 지침에 따라 Plasma Cell Isolation Kit II를 사용하여 분리하였다 (cat # 130-093-628; Miltenyi Biotec). 분리된 플라스마블라스트/혈장 세포의 순도는 CD19 및 CD38 항체(BD Biosciences)를 이용한 흐름 세포계측으로 평가했으며, 말초혈액 플라스마블라스트/혈장 세포는 CD19+ CD38+ 세포로 정의하였다. 우리는 상부 챔버에 웰당 2 × 10⁴ 세포를 적재했으며, KMS-11 세포의 경우 2.5 × 10⁵ 세포를 200 μL 이동 버퍼에 재현탁하여 Transwell 삽입물(5.0-μm 폴리카보네이트 막, 6.5-mm 삽입; 3421, Corning)의 상부 챔버에 적재하였다. 위암 세포는 600 μL 이동 버퍼(0.5% BSA‑RPMI 1640)에 재현탁한 뒤 24‑well Transwell 플레이트(카탈로그 번호 3421; Corning)의 하부 챔버에 파종하고 4~6시간 동안 정착시켰다. 재조합 인간 CXCL12/SDF1a (350-NS-010-CF; R&D Systems)를 600 μL 이동 버퍼에 재현탁하여 최종 농도 200 ng/mL로 만든 시료와 이동 버퍼만을 각각 양성 및 음성 대조군으로 사용하였다. 20~24시간 후, 상부 챔버에 남아 있는 이동되지 않은 세포를 계수하였다. 이동되지 않은 세포 수를 총 파종된 세포 수에서 빼고, 이동된 세포 비율을 계산하였다. 쌍별 비교는 Mann–Whitney 검정을 사용하여 수행하였다.
RNAScope
위암 샘플에서 RNAScope ISH는 제조업체 프로토콜(113)에 따라 수행하였다. 간단히 말해, FFPE 슬라이드는 60°C에서 1시간 구워진 후 자일렌 및 100% 에탄올로 탈파라핀 처리하였다. 슬라이드를 실온에서 5분 건조한 뒤 H2O2를 실온에서 10분 추가하였다. 항원 접근성을 위해 슬라이드는 끓는 항원 회수 용액(<98°C)에서 15분 인큐베이션하고, 물로 두 번 세척한 뒤 100% 에탄올로 탈수하고 최종적으로 Protease Plus를 40°C에서 30분 처리하였다. 프로브는 40°C에서 2시간 하이브리다이즈한 후 RNAScope 증폭 및 색소 검출을 수행하였다. RNA scope 2.5 HD Duplex 검출 키트는 Hs-PLVAP HRP‑GREEN(437461)와 Hs‑RGS5‑C2 AP‑FAST RED(533421; ACD bio)를 이용해 단일 세포 해상도에서 두 개의 RNA 표적을 동시에 시각화하는 데 사용하였다. 섹션은 헤마톡실린으로 대조염색하고 Vectamount로 장착하였다. CI‑PPIB와 C2‑POLR2A(322435)를 표적으로 하는 듀플렉스 프로브는 양성 대조 프로브로, 세균 유전자인 디하이드로디피콜린산 환원효소(dapB)(310043)는 음성 대조 프로브로 사용하였다.
대량 RNA-seq 데이터 분석
대량 조직 전사체 프로파일에서 세포 비율을 평가하기 위해 CIBERSORTx를 사용하여 FireBrowse에서 다운로드한 장 및 확산형 TCGA‑STAD 데이터 세트의 B 세포와 혈장 세포 비율을 추정하였다. 참고 서명 유전자 매트릭스로는 CIBERSORTx 패키지에 포함된 비소세포 폐암(NSCLC) PBMC scRNA‑seq 데이터 세트를 사용하였다. 단일 세포 RNA 데이터를 위암 대량 RNA 데이터와 비교하기 위해 Xena 브라우저(115)에서 제공하는 TCGA와 GTEx 결합 유전자 발현 데이터 세트를 활용하였다. INHBA의 생존 분석을 위해 여러 위암 마이크로어레이 데이터 세트를 통합하여 Kaplan–Meier plotter 도구(위암 하위그룹, https://kmplot.com/analysis/index.php?p=service&cancer=gastric)를 사용하였다. 두 INHBA 프로브(Affy ID: 204926_at 및 210511_s_at)를 통합하고, 두 프로브의 평균 발현을 이용해 중위값으로 샘플을 나누어 INHBA 고발현 및 저발현 군을 생성하였다. TCGA에서 INHBA의 생존 분석을 위해 샘플을 중위값 기준으로 고발현 및 저발현으로 나누고, 단계 보정은 Cox 회귀분석을 사용하였다.
KLF2 전사인자 시스조절 분석
H3K27ac ChIP‑seq 및 RNA‑seq는 24개의 1차 위암 샘플에 대해 이전에 기술된 바와 같이 수행 및 분석하였다(116). KLF2 유전자를 보다 상세히 탐구하기 위해, 우리는 26개의 자체 보유 위암 세포주에 대한 H3K27ac ChIP‑seq에서 도출한 자체 위암 프로모터 카탈로그를 이용해 KLF2 프로모터 영역을 먼저 식별하였다. 각 1차 위암 샘플에 대해, 입력값을 차감한 KLF2 프로모터 영역의 H3K27ac 신호를 bigWigAverageOverBed를 사용해 계산하여 RPKM(reads per kilobase per million)을 얻었다.
위암 PDOs의 생성, 유지 및 단일 세포 시퀀싱
인간 위 조직은 수술 중 각 환자의 종양 부위와 일치하는 인접 정상 부위에서 생검되었습니다. 조직은 이전에 보고된 바와 같이 처리되었습니다 (117). 간단히 말하면, 조직을 잘게 자르고 Dulbecco's phosphate-buffered saline (DPBS; Thermo Fisher Scientific)으로 세척한 후 1 mg/mL 콜라게네이스 (Sigma-Aldrich)와 2 mg/mL BSA (Sigma-Aldrich)를 함유한 DPBS에서 37°C에서 30분간 소화시켰습니다. 소화된 조직은 30-μm 필터 (Miltenyi Biotec)를 통과시켰습니다. 필터링된 세포는 300 × g에서 5분간 원심분리하여 펠릿을 얻고, Matrigel (Corning Life Sciences)로 재현탁한 뒤 다중웰 플레이트 (Thermo Fisher Scientific)에 접종했습니다. 배양은 맞춤형 위 PDO 배양 배지에서 37°C, 5% CO2 조건으로 유지하며 매일 오가노이드 생성을 모니터링했습니다. 각 웰의 배양 배지는 격일로 신선한 배지로 교체했습니다. PDO는 7~10일마다 1:3 비율로 패시징했습니다. 시퀀싱 시점까지 해당 패시지까지의 중간 설립 시간은 평균 17주 (범위: 17–30주; 패시지 수: 9–11)였습니다. 위 오가노이드는 젤 매트릭스에서 DPBS로 간단히 세척하고 37°C에서 Trypsin-EDTA로 최대 30분간 배양한 후 300 × g에서 5분간 원심분리하여 수확했습니다. 상층액은 버리고, 세포 펠릿을 각각 10 mL DPBS로 두 번 세척한 뒤 30 μm 셀 스트레이너로 필터링했습니다. 300 × g에서 5분간 원심분리 후 상층액을 버리고, 1× DPBS로 세척한 뒤 0.4% BSA를 함유한 1× PBS에서 약 1,000 cells/μL 농도로 재현탁했습니다. 오가노이드 scRNA-seq 라이브러리는 10× Genomics Single-Cell 3′ Gel Bead and Library Kit를 사용하여 준비했습니다.
통계 분석
모든 분석은 R (V.4.0.3)를 사용하여 수행했으며, 통계적 유의성은 다중 검정을 보정한 P < 0.05로 설정했습니다. 연속형 변수와의 연관성을 평가하기 위해 Wilcoxon rank sum test를 사용했습니다. 파라메트릭 연속형 변수와의 연관성 평가는 Student t test로 수행했습니다. 이변량 상관분석은 Pearson 또는 Kendall's Tau(임상 단계 상관)로 수행했습니다. WES와 scRNA-seq에서 호출된 겹치는 CNV의 유의성은 R (V.4.0.3)에서 phyper (lower.tail = FALSE)를 이용한 초등분포 검정으로 평가했습니다. 전체 생존율 비교에는 log-rank 통계가 포함된 Kaplan–Meier 곡선을 사용했습니다. TCGA 벌크 RNA-seq에 대한 Pearson 상관분석은 cBioPortal을 이용했습니다. 우리는 PDO와 원발 종양 사이의 메타클러스터별 상위 30개 유의한 Reactome 프로그램(58)의 JSI를 계산했습니다.
데이터 가용성
scRNA-seq 데이터는 Gene Expression Omnibus 저장소에 업로드되었습니다: https://www.ncbi.nlm.nih.gov/geo/query/acc.cgi?acc=GSE183904.