전이하는 폐선암은 어디서부터 달라지는가 — 정상 폐에서 뇌 전이까지, 세포 208,506개를 따라간 지도
cc-by-4.0초록
진행성 전이 암은 최고의 임상적 도전을 제기하며 초기 단계 암과는 구별되는 분자 및 세포적 특징을 보일 수 있습니다. 여기에서는 전이성 폐 선암(LUAD)의 단일세포 전사체 프로파일링을 제시합니다. 이는 모든 사례의 40% 이상에서 IV기 진단되는 가장 흔한 조직학적 폐암 유형입니다. 44명의 환자에서 정상 조직 또는 초기에서 전이 단계 암에 존재하는 208,506개의 세포를 분석하여 정상 분화 경로에서 벗어나 전이 단계에서 우세한 암 세포 아형을 확인했습니다. 모든 단계에서, 기질 및 면역 세포 역학은 종양 촉진 및 면역억제 미세환경을 형성하는 존재론적 및 기능적 변화를 보여줍니다. 정상 거주 골수세포 집단은 단핵구 유래 대식세포와 수지상 세포, 그리고 T세포 소진과 함께 점진적으로 대체됩니다. 이 광범위한 단일세포 분석은 전이성 폐암의 분자 및 세포 역학에 대한 이해를 높이고 암-미세환경 상호작용에서 잠재적인 진단 및 치료 표적을 밝혀냅니다.
서론
비소세포폐암(NSCLC)은 조직학적으로 선암, 편평세포암, 대세포암으로 구분됩니다. 폐 선암(LUAD)은 가장 흔한 유형으로 전체 폐암의 약 40%를 차지합니다. LUAD는 종종 전이 단계에서 발견되며 뇌, 뼈, 호흡기계에 많이 전이됩니다1. 원격 전이는 폐암 사망의 주요 원인이지만, 전이성 폐암 및 그 관련 미세환경의 구체적인 측면은 아직 충분히 이해되지 않고 있습니다.
폐암 진행 및 전이에 대한 이해를 위한 노력은 주로 유전적 이상을 가진 암 세포의 프로파일링에 초점을 맞추어 왔습니다2,3. 그러나 진행과 전이는 종양 주변의 복잡하고 역동적인 특성에 의해서도 영향을 받습니다4. 예를 들어, 면역관문억제제(immune-checkpoint blockades)인 PD-1 (programmed cell death protein 1) 및 CTLA-4 (cytotoxic T-lymphocyte-associated protein 4)를 면역 세포에 적용함으로써 전이성 NSCLC 치료를 위한 새로운 치료 창이 열렸습니다5. 진행성 암에서 독특한 종양 미세환경 유형을 분석하면 종양 유도 면역 변화에 대한 소인을 형성하는 핵심 요소들을 밝힐 수 있으며, 이러한 요소들은 새로운 면역치료 전략에 활용될 수 있습니다6.
단일세포 RNA 시퀀싱(scRNA-seq)은 최근 종양 미세환경을 프로파일링하는 데 사용되고 있습니다7,8. 이 기술은 전사체 수준에서 수천 개의 세포를 대규모 병렬로 특성화할 수 있게 합니다. 폐암과 관련된 기존 scRNA-seq 연구는 혼합 조직학적 유형의 소수 샘플에서 절제된 초기 단계 원발 종양 및 정상 조직에 국한되었습니다9,10. 본 연구에서는 초기부터 진행 단계의 원발 암 및 원격 전이에 이르는 LUAD의 포괄적인 단일세포 전사체 프로파일링을 보고하고, 종양 진행과 관련된 세포 역학 및 분자적 특징을 밝힙니다.
결과
초기, 진행 및 전이성 LUAD에서의 세포 역학
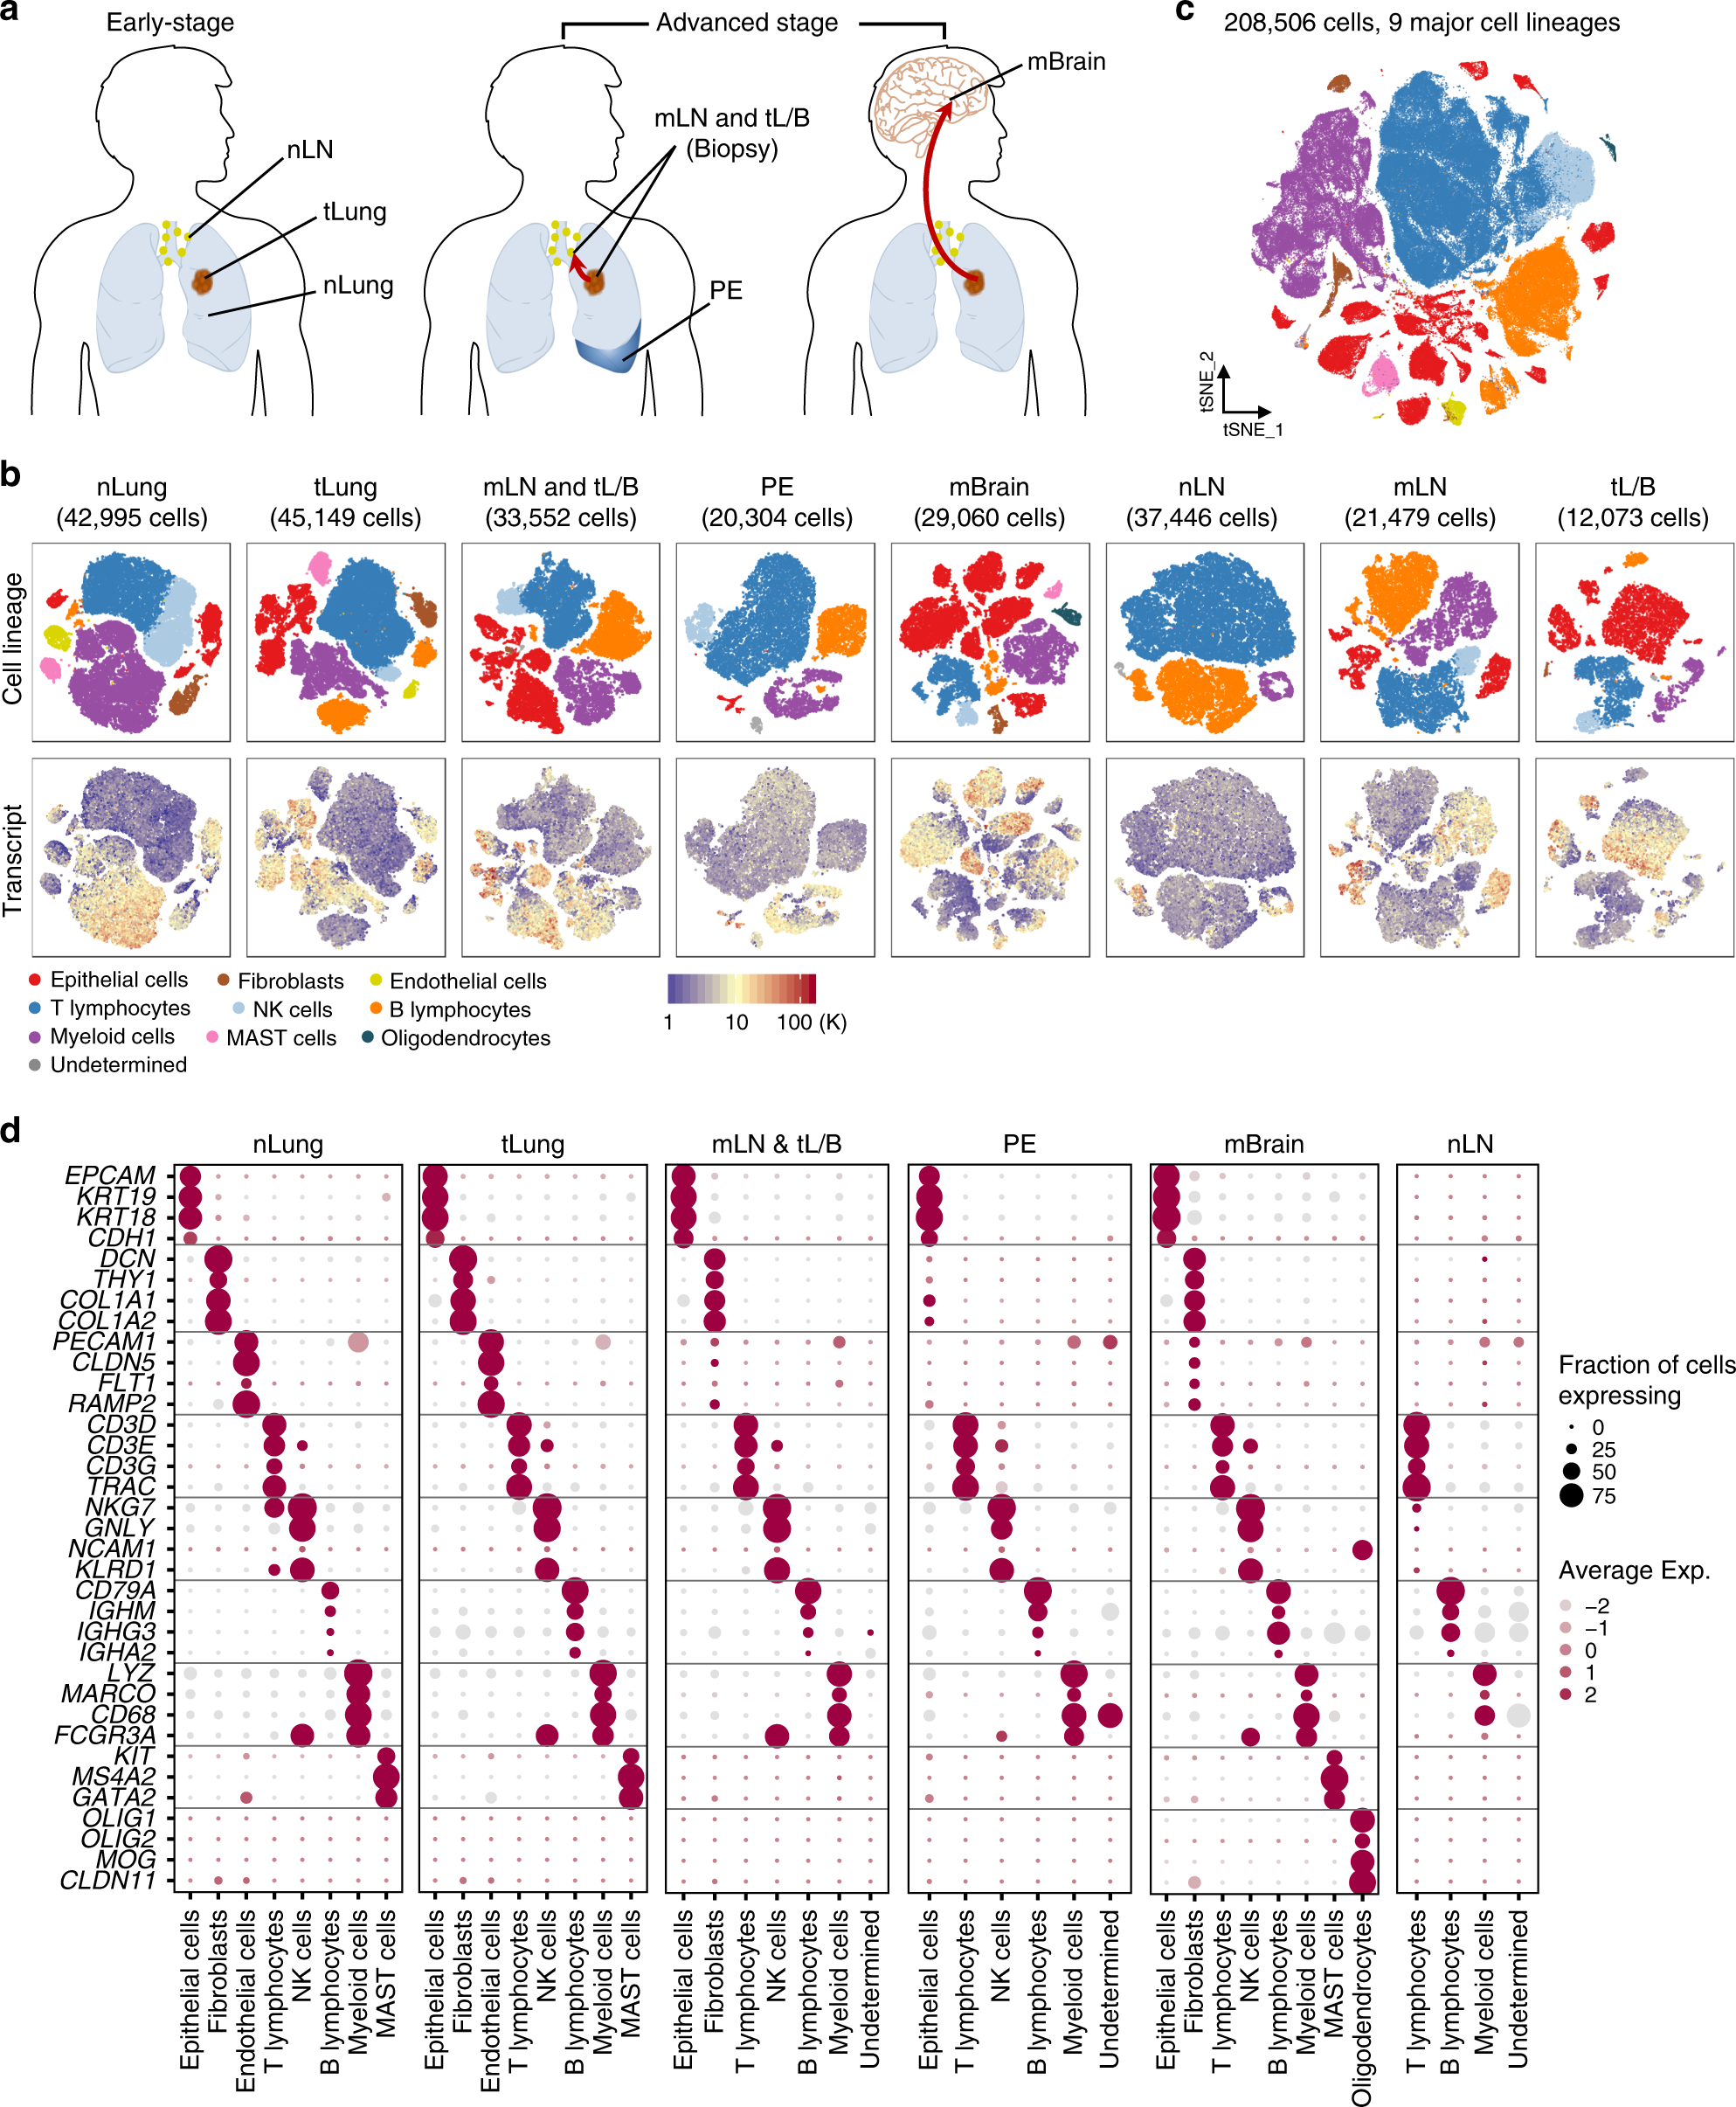
LUAD 진행에서 세포 역학을 규명하기 위해, 1차 폐 조직, 흉수, 그리고 림프절 또는 뇌 전이에서 종양을 44명의 치료 전 LUAD 환자에게서 기관지 초음파/기관지경 생검 또는 외과적 절제 중에 확보하였다(Fig. 1a, Supplementary Data 1). 비교 분석을 위해 원거리 정상 조직이나 림프절도 수집하였다. 우리는 208,506개의 세포를 전형적인 마커 유전자 발현으로 주석된 아홉 개의 구별된 세포 계통으로 분류했으며(Fig. 1b-d, Supplementary Fig. 1, Supplementary Data 2), 이를 통해 상피(폐포 및 암 세포), 기질(섬유아세포 및 내피 세포), 그리고 면역 세포(T, NK, B, 골수계 및 MAST 세포)를 공통 세포 유형으로, 뇌 전이(mBrain)에서만 희소돌기아교세포를 확인하였다. 조직 분해 과정에서 발생한 편향9으로 인해 단일세포 RNA 시퀀싱 데이터는 기질 및 상피 세포 유형에 비해 면역 세포 비율을 과대평가하였다(Supplementary Fig. 2a). 또한 종양 세포의 회수율은 LUAD의 조직학적 유형에 영향을 받았다(Supplementary Fig. 2b). 따라서 우리는 상피 및 기질 집단을 제거한 후 면역 세포 하위 집합의 구성을 평가하였다. 그 결과는 초기 LUAD11에서 질량 사이토메트리(시간 비행, CyTOF)로 검출된 면역 세포 프로파일을 충실히 재현하였다. 1차 종양 부위에서 가장 풍부한 면역 세포는 T 림프구와 골수계 세포로 관찰되었다(Supplementary Fig. 2c, d). 또한 우리는 정상 폐 조직(nLung)과 비교했을 때 초기 및 진행 단계 폐암(tLung 및 tL/B)에서 T와 B 림프구가 풍부해지고 자연살해(NK)와 골수계 세포가 감소함을 확인했으며, 이는 적응 면역 반응의 활성화를 나타낸다. 특히 전이 림프절(mLN)은 정상 림프절(nLN)과 달리 상당한 수의 골수계 세포를 포함하고 있어 골수계 침윤이 전이와 연관됨을 시사한다. mBrain 샘플은 면역 세포(T, B, NK 세포)가 검출 수준으로 존재함과 동시에 거주 희소돌기아교세포와 골수계 세포(미세아교세포)를 포함하였다. 이러한 세포 구성은 조직 특이적 거주 인구의 차이와 종양 성장 및 침습에 의해 초래된 전반적인 변화를 보여준다. 따라서 우리의 LUAD 아틀라스는 전례 없는 규모와 깊이로 각 세포 구성 요소의 세포 역학 및 진행 연관 변화를 밝혀냈다. Fig. 1 LUAD 환자에서 208,506개의 단일 세포를 포괄적으로 해부하고 군집화함.a 본 연구 컬렉션의 조직 출처 개요. 단일세포 RNA 시퀀싱은 1차 부위(tLung 및 tL/B), 흉수(PE), 림프절(mLN), 뇌 전이(mBrain)에서 유래한 암 조직 전체 세포와 폐(nLung) 및 림프절(nLN) 정상 조직에 적용하였다. b 각 조직 출처 내 tSNE 투영, 주요 세포 계통 및 전사본 수에 따라 색상 구분. c (b)에 표시된 대로 주요 세포 계통별로 색칠된 208,506개의 단일 세포 tSNE 플롯. d 각 출처 조직에서 아홉 주요 계통의 전형적 마커 유전자의 평균 발현을 나타낸 점 플롯.
LUAD 진행과 관련된 종양 고유 서명
본 연구에서는 외과적 절제에서 얻은 정상 상피세포와 종양세포 간의 비교 분석을 통해 선암세포의 내재적 특성을 탐구했습니다. 정상 상피세포는 주로 폐포 I형(AT1)과 II형(AT2), 클럽 세포, 섬모 세포의 네 가지 뚜렷한 하위군으로 구성되며, 명확한 상피 마커를 발현합니다(보조 그림 3a-c). AT1과 AT2는 가장 풍부한 유형으로, 원위 기도에서 LUAD를 유발할 수 있습니다12. 종양 조직에서는 상피세포 유형이 악성 종양세포와 함께 잔여 비악성 세포를 포함할 수 있습니다. 잠재적 비악성 집단으로부터 확정적인 종양세포를 분리하기 위해, 우리는 유전자 발현 데이터에서 복제수 변이(CNV)를 추정하여 유전적 이상을 활용했습니다8,13. 추정된 CNV 패턴은 악성 tLung, tL/B, mLN, mBrain 세포에서 환자 특이적인 교란을 확인했습니다(보조 그림 3d). 후속 종양세포 분석에서는 정체성이 모호한 종양 조직 내 CNV가 없는 상피세포를 제외했습니다.
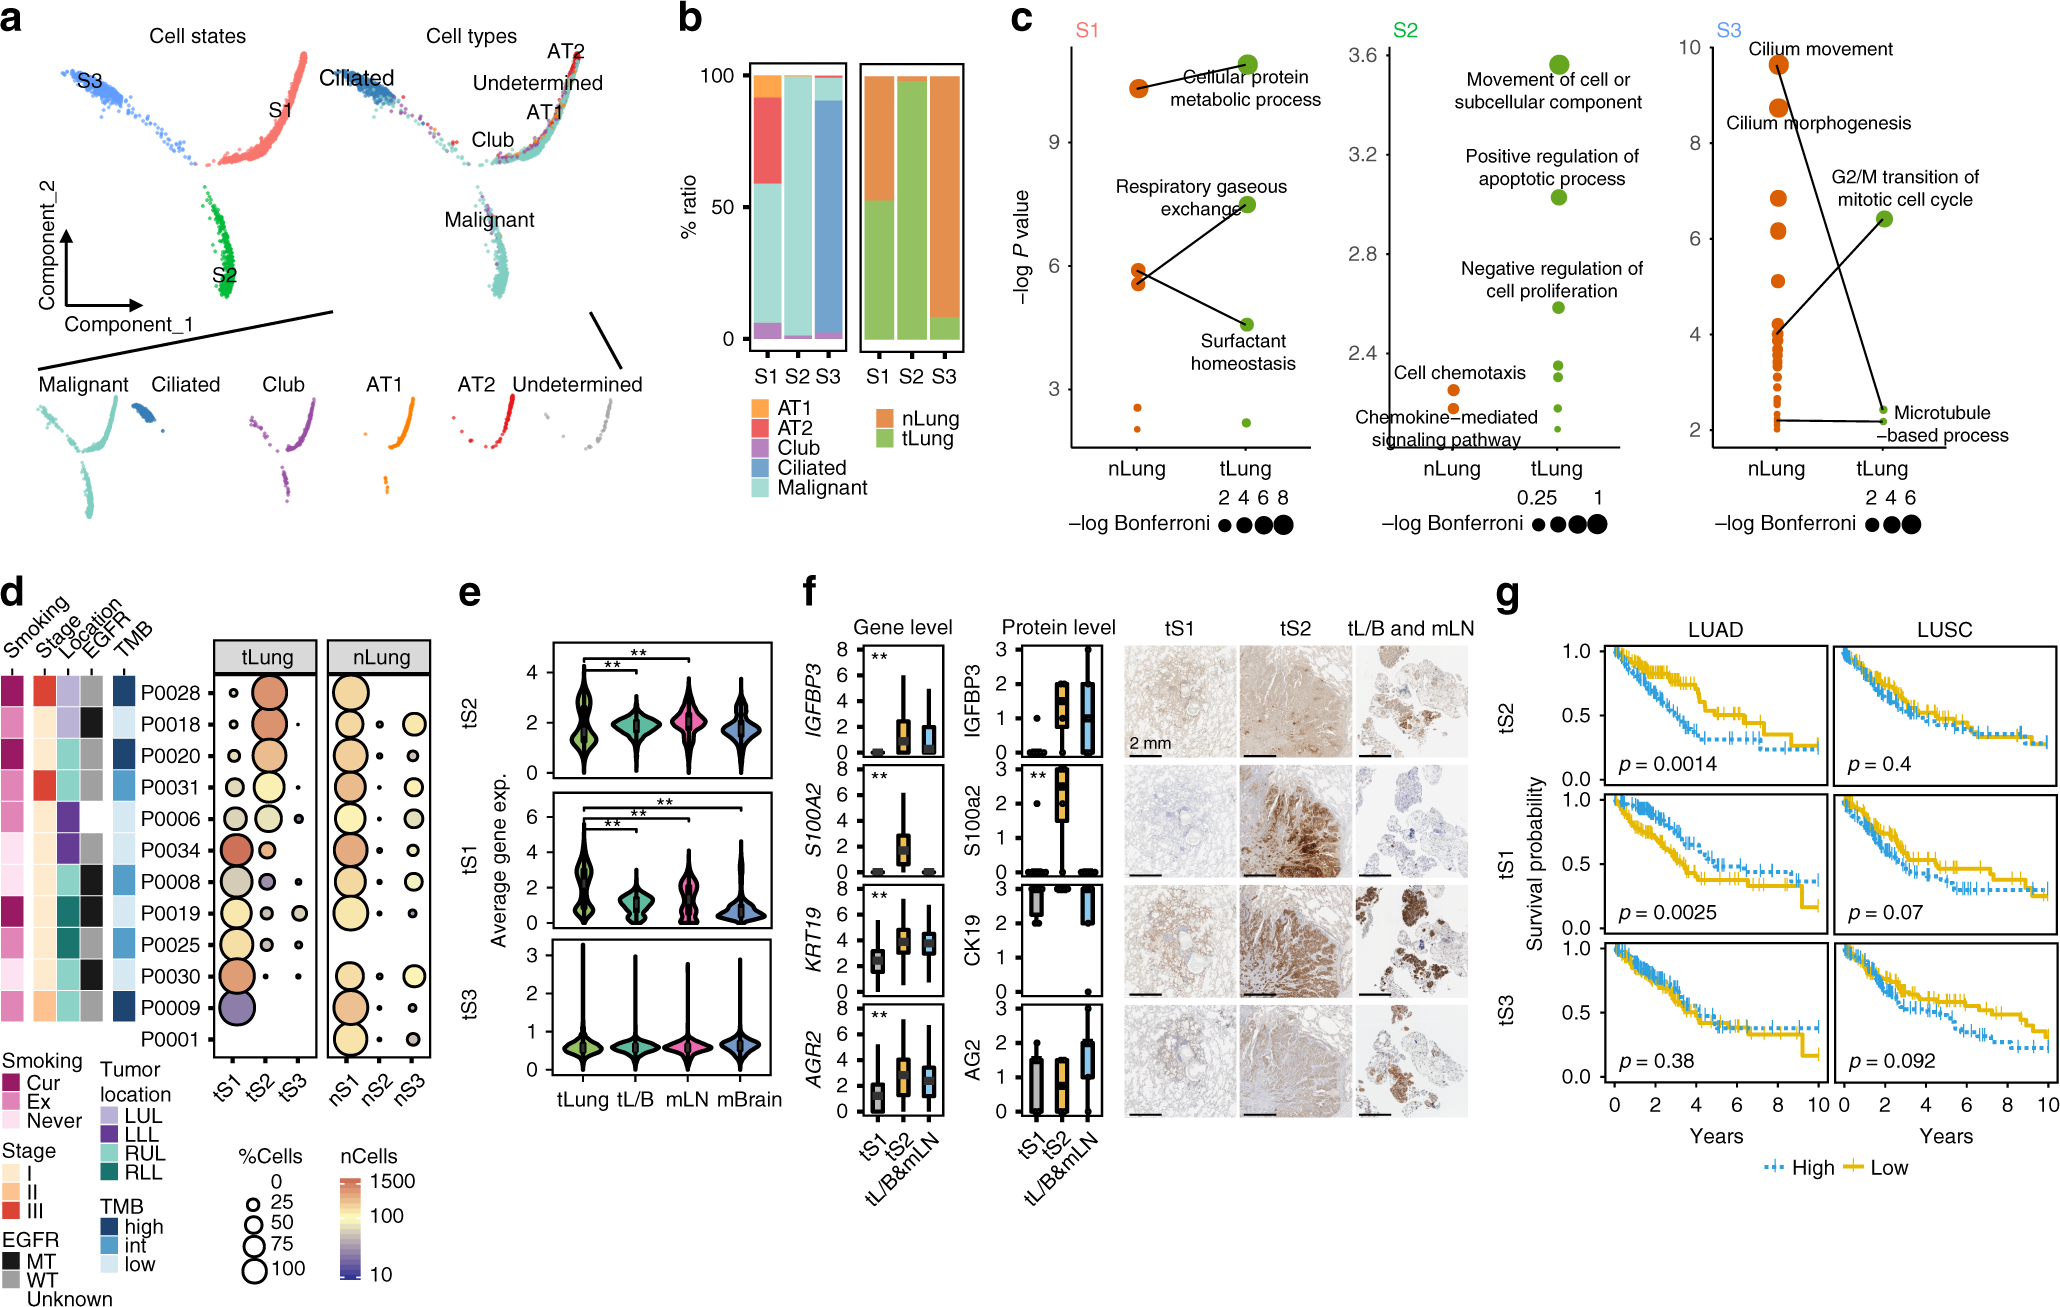
Using the definitive tumor and normal epithelial cells, we constructed a transcriptional trajectory14 (Fig. 2a) to adjust the inter-patient genomic heterogeneity, and find key gene expression programs governing the tumor progression. Indeed, transcriptional states in the trajectory revealed normal differentiation paths as well as progression-associated changes in tumors. Firstly, ciliated epithelial and alveolar cells were located in separate trajectory branches, marking their distinct differentiation states. Secondly, club cells were located between the ciliated and alveolar branches, indicating the intermediate differentiation state15. Lastly, tumor cells formed a branched structure, with two transcriptional states (tS1 and tS3) along the normal epithelial cells; however, one (tS2) was observed to be distinctly positioned at the opposite ends of the tS1 and tS3 branches (Fig. 2a, b). In the individual patient-by-patient trajectories, the separation of tS2 from the normal epithelial cells was repeatedly observed (Supplementary Fig. 3e) despite the different trajectory structure in each patient due to the limited representation of cellular components. To identify transcriptional signatures defining cellular states in the trajectory, we selected differentially expressed genes specific to each tumor or normal cell state. Sets of 19, 28, 79, 56, 33, and 248 genes were identified as significantly upregulated signatures in tumor cell states 1, 2, 3 (tS1, tS2, tS3) or normal cell states 1, 2, and 3 (nS1, nS2, nS3) (Supplementary Data 3). Most of S1- and S3-associated genes were shared but differentially regulated between tumor and normal cells, and related to normal epithelial functions maintaining the surfactant homeostasis, lung alveolus development, and cilium movement (Fig. 2c). By contrast, S2-associated genes showed definitive tumor-oriented characteristics, such as aggressive cell movement and abnormal proliferation or apoptosis. Hence, tS1 and tS3 states represented a de-regulation of the normal differentiation programs, whereas the tS2 tumor cell state deviated completely from the normal transcriptional programs.Fig. 2Identification of novel cancer cell signature tS2 in LUAD and the connection to poor survival.a Unsupervised transcriptional trajectory of malignant and normal epithelial cells from Monocle (version 2), colored by cell states and subsets. b Relative proportion of cell subsets and tissue origins for each cell state as shown in (a). c Functional categories (Gene Ontology terms) of signature genes specific to each cell state as shown in (a). d Different enrichment of cell states within tLung and nLung, and associated clinical parameters. The clinical and pathological parameters originated from tLung. Cur: current smoker; Ex: ex-smoker; Never: never smoker; LUL: left upper lobe; LLL: left lower lobe; RUL: right upper lobe; RLL: right lower lobe. e Changes in average tumor cell state-specific signature gene expression with lung cancer progression (tLung and tL/B) and metastasis (mLN and mBrain). **, two-sided Wilcoxon test p-value < 0.01. f Box plots depicting single-cell gene expression and the quantified protein levels of selected markers specific to the tS2 epithelial subset. tS1-enriched tLung (n = 7; T06, T08, T09, T19, T25, T30, T34), tS2-enriched tLung (n = 4; T18, T20, T28, T31), and tL/B & mLN (n = 5; EBUS_06, EBUS_10, EBUS_13, EBUS_19, EBUS_28). **, one-way ANOVA test p-value < 0.01. Each box represents the interquartile range (IQR, the range between the 25th and 75th percentile) with the mid-point of the data, whiskers indicate the upper and lower value within 1.5 times the IQR. IHC staining of IGFBP3, S100a2, CK19, and AG2 on formalin-fixed and paraffin-embedded slides for the tS1 (T19), tS2 (T28), and tL/B & mLN (EBUS_10) samples. Scale bar, 2 mm. g, Kaplan–Meier overall survival curves of TCGA LUAD (n = 494 samples), and LUSC (n = 490 samples) patients. +: censored observations. P-value (p) was calculated using the two-sided log-rank test.
LUAD 환자들은 서로 다른 비율로 tS1 및 tS2 종양 하위 집단을 포함했으며, tS3는 소수에 불과했다(Fig. 2d, tLung). 늦은 단계 생검 또는 전이(mLN, mBrain)에서 분리된 종양 세포에서 tS2 특이 유전자 발현이 증가했으며, 이는 종양 진행 및 전이와의 연관성을 시사한다(Fig. 2e). tS2 특이 유전자 발현의 증가는 LUAD 샘플에 대한 면역조직화학 염색을 통해 단백질 수준에서도 확인되었다(Fig. 2f). 우리는 Cancer Genome Atlas(TCGA)에서 독립적인 LUAD 코호트를 사용하여 tS2 시그니처의 임상적 영향을 추가로 검증하였다. tS2 시그니처 유전자 발현이 높은 환자는 낮은 환자에 비해 전체 생존율이 더 낮았다(양측 log-rank 검정 p < 0.01)(Fig. 2g). 반면, 폐편평세포암(LUSC)에서는 생존 차이가 없었으며, 이는 tS2 시그니처가 LUAD 진행에 명확히 관여함을 나타낸다.
LUAD 진행 및/또는 전이와 관련된 유전자를 추가로 식별하기 위해, 우리는 초기 단계와 진행 단계의 원발 종양 세포, 또는 원발과 전이 샘플을 직접 비교하였다(Supplementary Fig. 4, Supplementary Data 4). 이러한 쌍별 비교를 통해 종양 진행 및/또는 전이 과정에서 차등 조절되는 유전자 집합이 밝혀졌다. 이러한 유전자 집합을 이용한 생존 분석 결과, 후기 단계 특이 유전자 집합이 LUAD 환자에서 생존율 저하(poor survival)를 예측하는 가장 높은 능력을 보였다.
기질 세포는 조직 재구성 및 혈관 생성(angiogenesis)을 조율한다.
종양 미세환경에서 기질 세포 역학을 조사하기 위해, Fig. 1b에 표시된 바와 같이 6168개의 추정 섬유아세포 및 내피세포를 확보하고 주성분 분석 (Supplementary Fig. 5a)을 수행하였다. 첫 번째 주성분은 세포를 2107개의 내피세포와 3794개의 섬유아세포로 구분했으며, 대표 마커 유전자의 일관된 발현(평균 로그 정규화 발현 > 1)을 보였다.
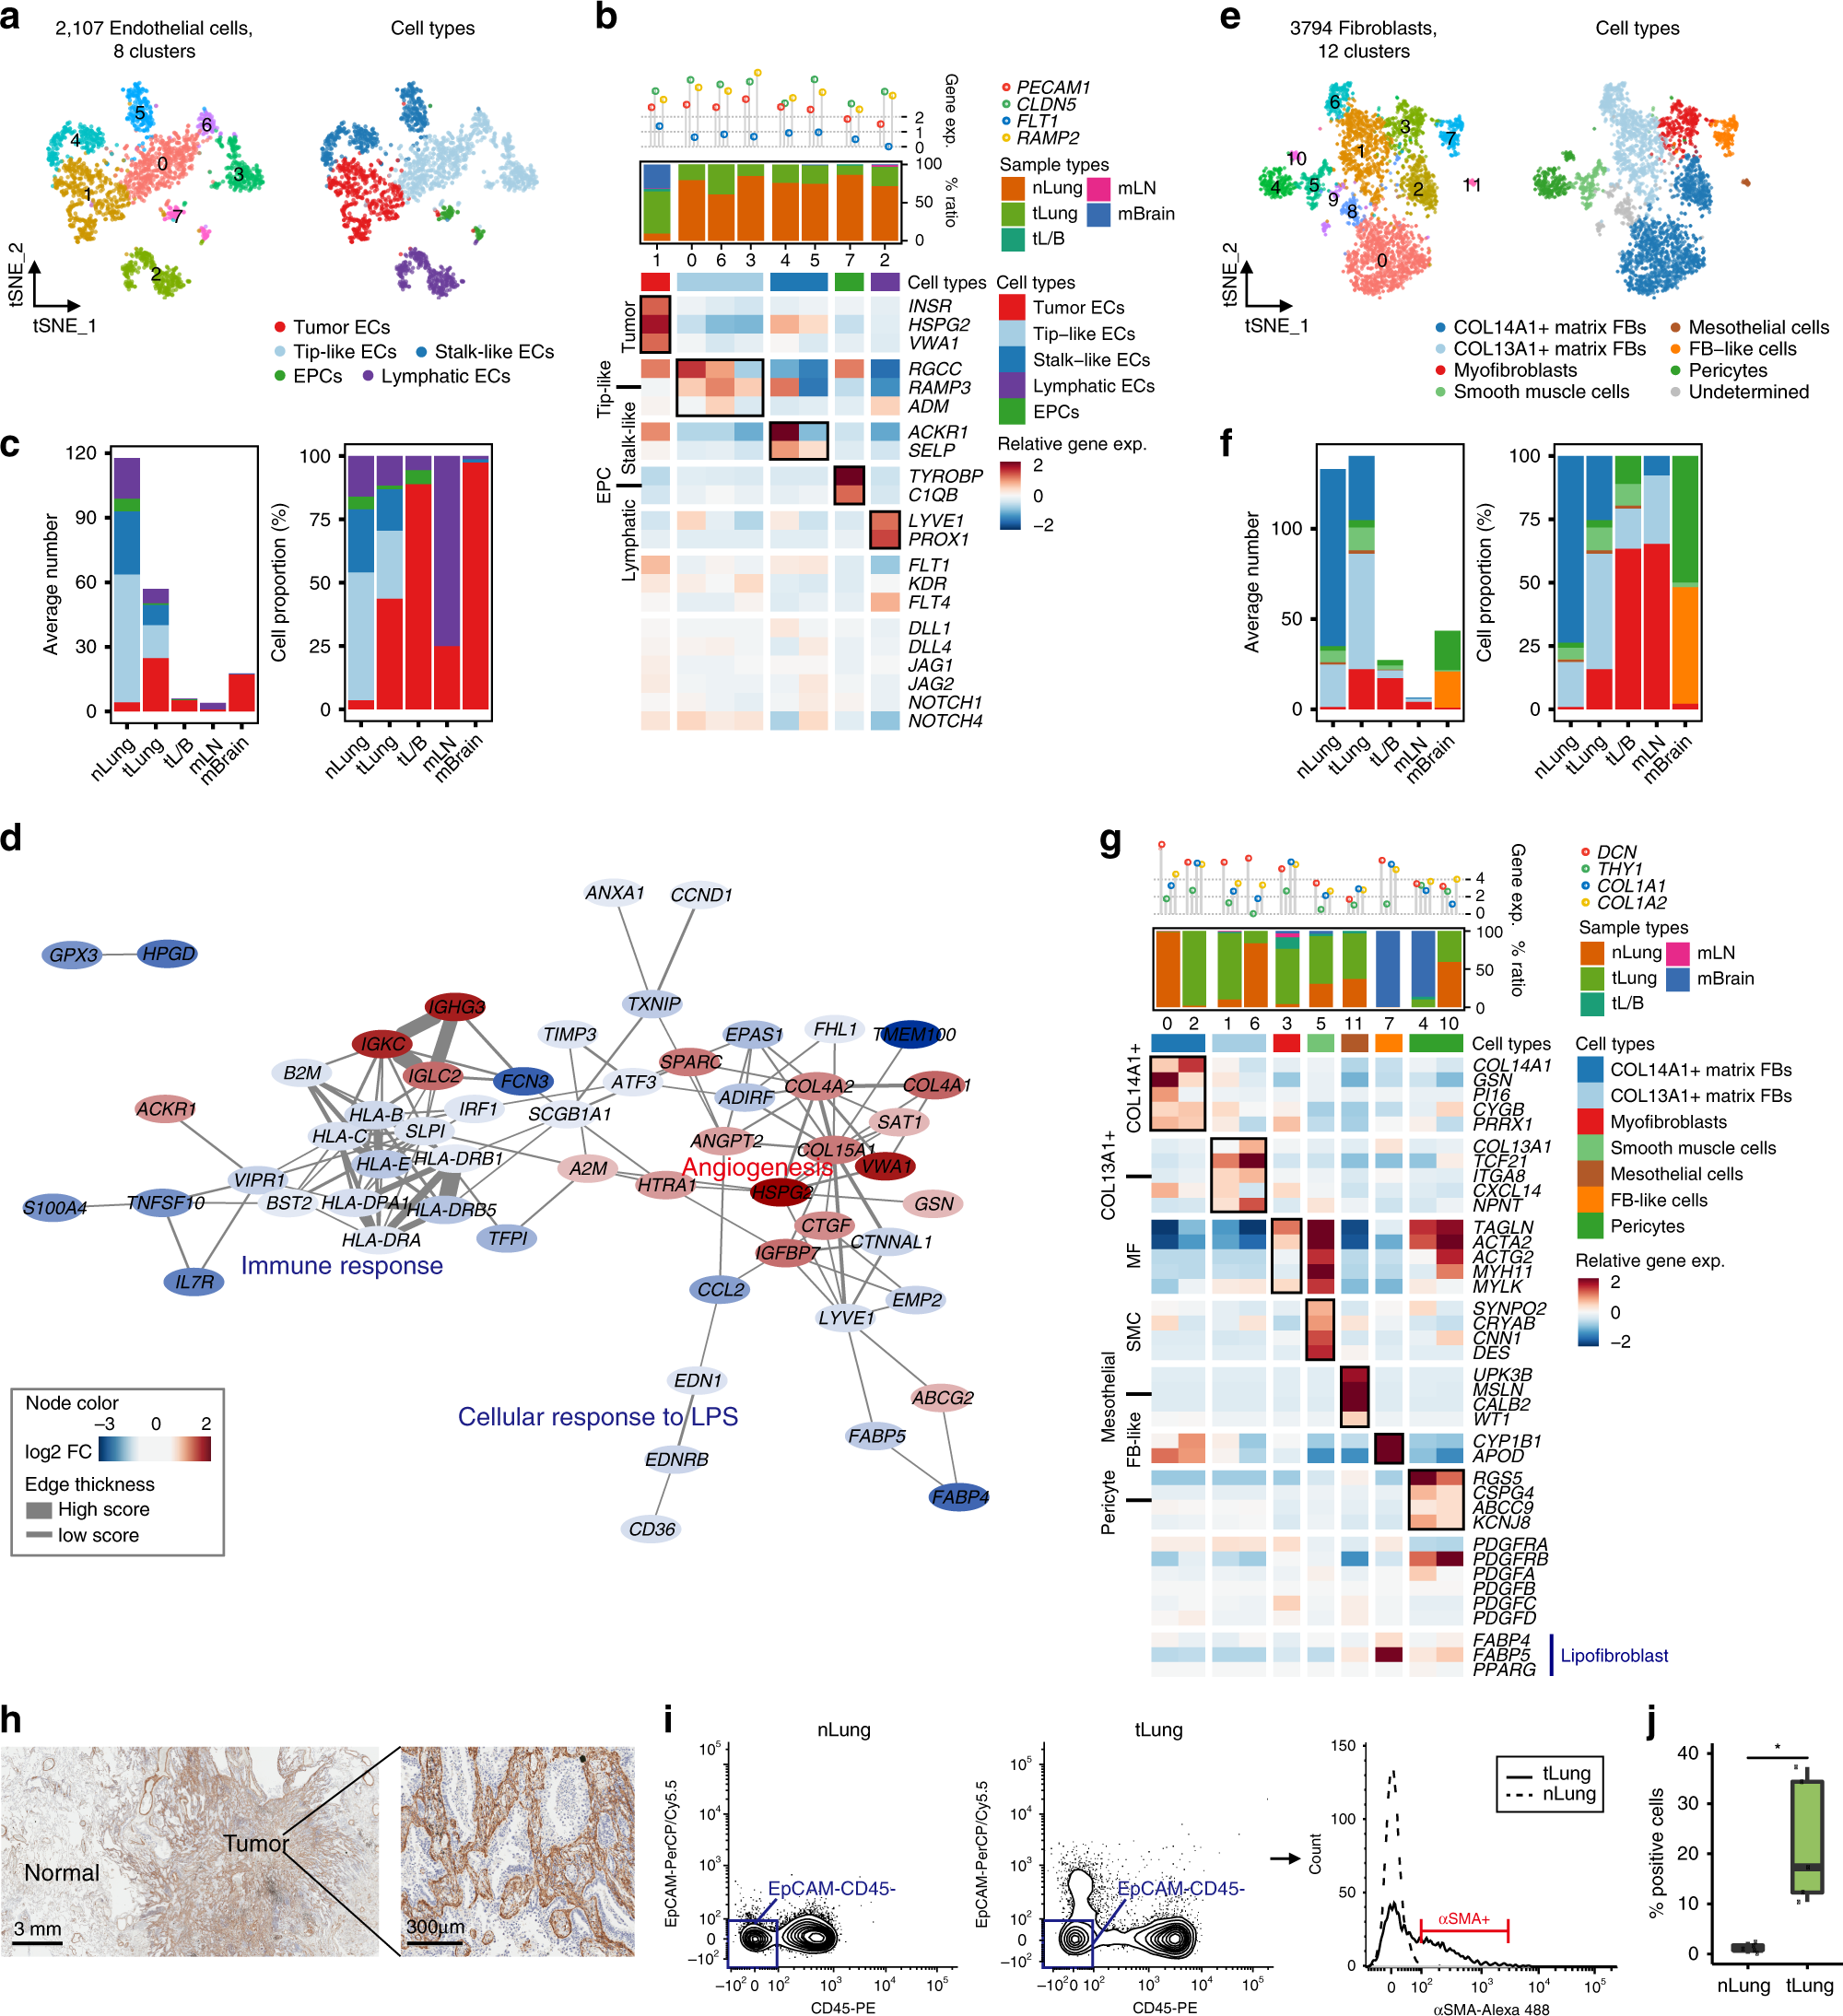
내피세포(EC)의 서브클러스터링을 통해 8개의 클러스터가 밝혀졌다 (Fig. 3a). 대부분의 EC 클러스터는 정상 조직에 속하며, tip 및 stalk 유사 세포, 림프관 EC, 내피 전구세포16,17와 같은 알려진 혈관 세포 유형에 할당된 것으로 관찰되었다 (Fig. 3b). 대조적으로, 하나의 독특한 클러스터가 tLung 및 mBrain 샘플에 존재하는 종양 유래 EC(EC-C1)로 확인되었다 (Fig. 3c, Supplementary Fig. 5b, c). 종양 EC는 VEGF 및 Notch 신호 전달의 강한 활성화를 보였으며(Fig. 3b), 이는 내피세포의 발달 및 세포 운명 결정18,19을 조절한다. 종양 EC의 유전자 발현 네트워크 분석은 혈관신생이 상향 조절된 유전자의 기능 범주임을 추가로 강조하였다(Fig. 3d, Supplementary Data 5). 따라서, 뇌 전이와 원발 종양은 광범위한 신혈관 형성을 수용하기 위해 유사한 혈관 변화를 유도한다. 상향 조절된 유전자 중에서, 종양 혈관 내 인슐린 수용체(INSR) 과발현이 매력적인 치료 표적으로 제시되었다20. 이러한 데이터는 폐암 및 뇌 전이에서 혈관신생 촉진 경로를 표적으로 하는 치료 전략을 추가로 뒷받침한다21,22. 특히, 종양 EC에서 현저히 하향 조절된 유전자는 면역 활성화와 관련이 있었으며(Fig. 3d, Supplementary Data 5), 이는 종양 EC가 면역 반응을 억제한다는 이전 연구 결과를 뒷받침한다9,23. Fig. 3 종양 내피세포와 근섬유아세포가 혈관신생 및 조직 재구성을 촉진한다.a tSNE 플롯 of 내피세포, 클러스터와 세포 하위집합에 따라 색상 구분됨. EPCs: 내피 전구세포. b 3중 레이어 복합 히트맵 of 선택된 내피세포 마커 유전자를 각 세포 클러스터별로 표시. 상단: 알려진 계통 마커의 평균 발현. 중단: 각 클러스터의 조직 선호도; 하단: 각 세포 하위집합과 연관된 알려진 마커 유전자의 상대 발현 지도. 평균 발현값은 평균 중심화 후 -2에서 2 사이의 스케일로 변환된다. c 각 기원의 조직에서 EC 하위집합의 평균 세포 수와 상대 비율. nLung, n = 11 샘플; tLung, n = 11 샘플; tL/B, n = 3 샘플; mLN, n = 2 샘플; mBrain, n = 9 샘플. d 종양 EC에 특이적인 시그니처 유전자 간의 기능적 연관 네트워크. e tSNE 플롯 of 섬유아세포(FBs), 클러스터와 세포 하위집합에 따라 색상 구분됨. f 각 기원의 조직에서 섬유아세포 하위집합의 평균 세포 수와 상대 비율(미확정 세포 제외). nLung, n = 11 샘플; tLung, n = 11 샘플; tL/B, n = 3 샘플; mLN, n = 4 샘플; mBrain, n = 10 샘플. g 각 세포 클러스터별 선택된 섬유아세포 마커 유전자의 복합 히트맵, (b)에 표시된 바와 같이(미확정 세포 제외). h, 독립 바이오시료(n = 4)에 대한 포르말린 고정 및 파라핀 포장 슬라이드에서 α-SMA IHC 염색. 모든 복제본이 유사한 결과를 보였다. i, 1차 종양(T06) 및 정상 폐(N06) 조직에서 근섬유아세포(α-SMA+)를 나타내는 대표적인 흐름 세포계측 플롯. j, 정상 및 종양 유래 EPCAM−CD45− 세포에서 근섬유아세포(α-SMA+) 비율의 박스 플롯. nLung (n = 5; N06, N18, N41, N42, N43) 및 tLung (n = 5; T06, T18, T41, T42, T43). SMC와 주세포는 소수 집단으로 α-SMA+ 세포에 포함될 수 있다. *p < 0.05 (p = 0.02), 양측 Student’s t 검정. 각 박스는 사분위 범위(IQR, 25번째와 75번째 백분위 사이 범위)를 중간값과 함께 나타내며, 수염은 IQR의 1.5배 이내의 상·하 값을 표시한다.
섬유아세포의 서브클러스터링을 통해 12개의 구별된 클러스터가 밝혀졌으며, COL13A1+ 및 COL14A1+ 매트릭스 섬유아세포, 근섬유아세포, 평활근 세포, 중피 세포, mBrain 내 섬유아세포 유사 세포, 그리고 주세포를 포함한 일곱 개의 알려진 세포 유형에 할당되었다24–26 (Fig. 3e). COL13A1+ 및 COL14A1+ 매트릭스 섬유아세포는 정상 폐(FB-C0 및 6)와 초기 단계 종양(FB-C1 및 2) 조직에서 주요 섬유아세포 유형을 구성하였다(Fig. 3f, g; Supplementary Fig. 5d, e). 대조적으로, FB-C3의 근섬유아세포는 tLung, tL/B, mLN 샘플을 포함한 종양 조직에서만 유래하였다. 근섬유아세포는 광범위한 조직 재구성27, 혈관신생28, 및 종양 진행29을 촉진하는 암 관련 섬유아세포로 기술되어 왔다. mLN의 근섬유아세포는 섬유아세포성 레티큘러 세포일 수 있으며, 이는 캡슐화된 중간엽 스펀지를 이용해 면역 세포를 림프절로 모으는 면역학적으로 특수화된 근섬유아세포로 보고되었다30. mBrain 내 섬유아세포 유사 세포(Fig. 3f, g; Supplementary Fig. 5d, e; FB-C7; CYP1B1+ 및 APOD+)26는 중추신경계(CNS) 혈관주위 공간에 존재하며 CNS 손상 후 확장된 세포를 나타낼 수 있다31. LUAD에서 근섬유아세포의 침윤은 종양 기질(Fig. 3h) 및 종양 유래 EPCAM−CD45− 세포(Fig. 3i, j; Supplementary Fig. 10)에서 마커 단백질 알파 평활근 액틴(α-SMA)(ACTA2 유전자 산물)의 발현으로 확인되었다. 정상 조직의 혈관 평활근 세포에서 α-SMA의 부분적인 단백질 발현이 관찰되었다. 결론적으로, 내피세포와 섬유아세포의 세포 역학은 LUAD 및 원격 전이에서 조직 재구성 및 혈관신생을 촉진하는 기질 세포의 일관된 표현형 전이를 뒷받침한다.
골수구 세포에 의해 준비된 억제성 면역 미세환경
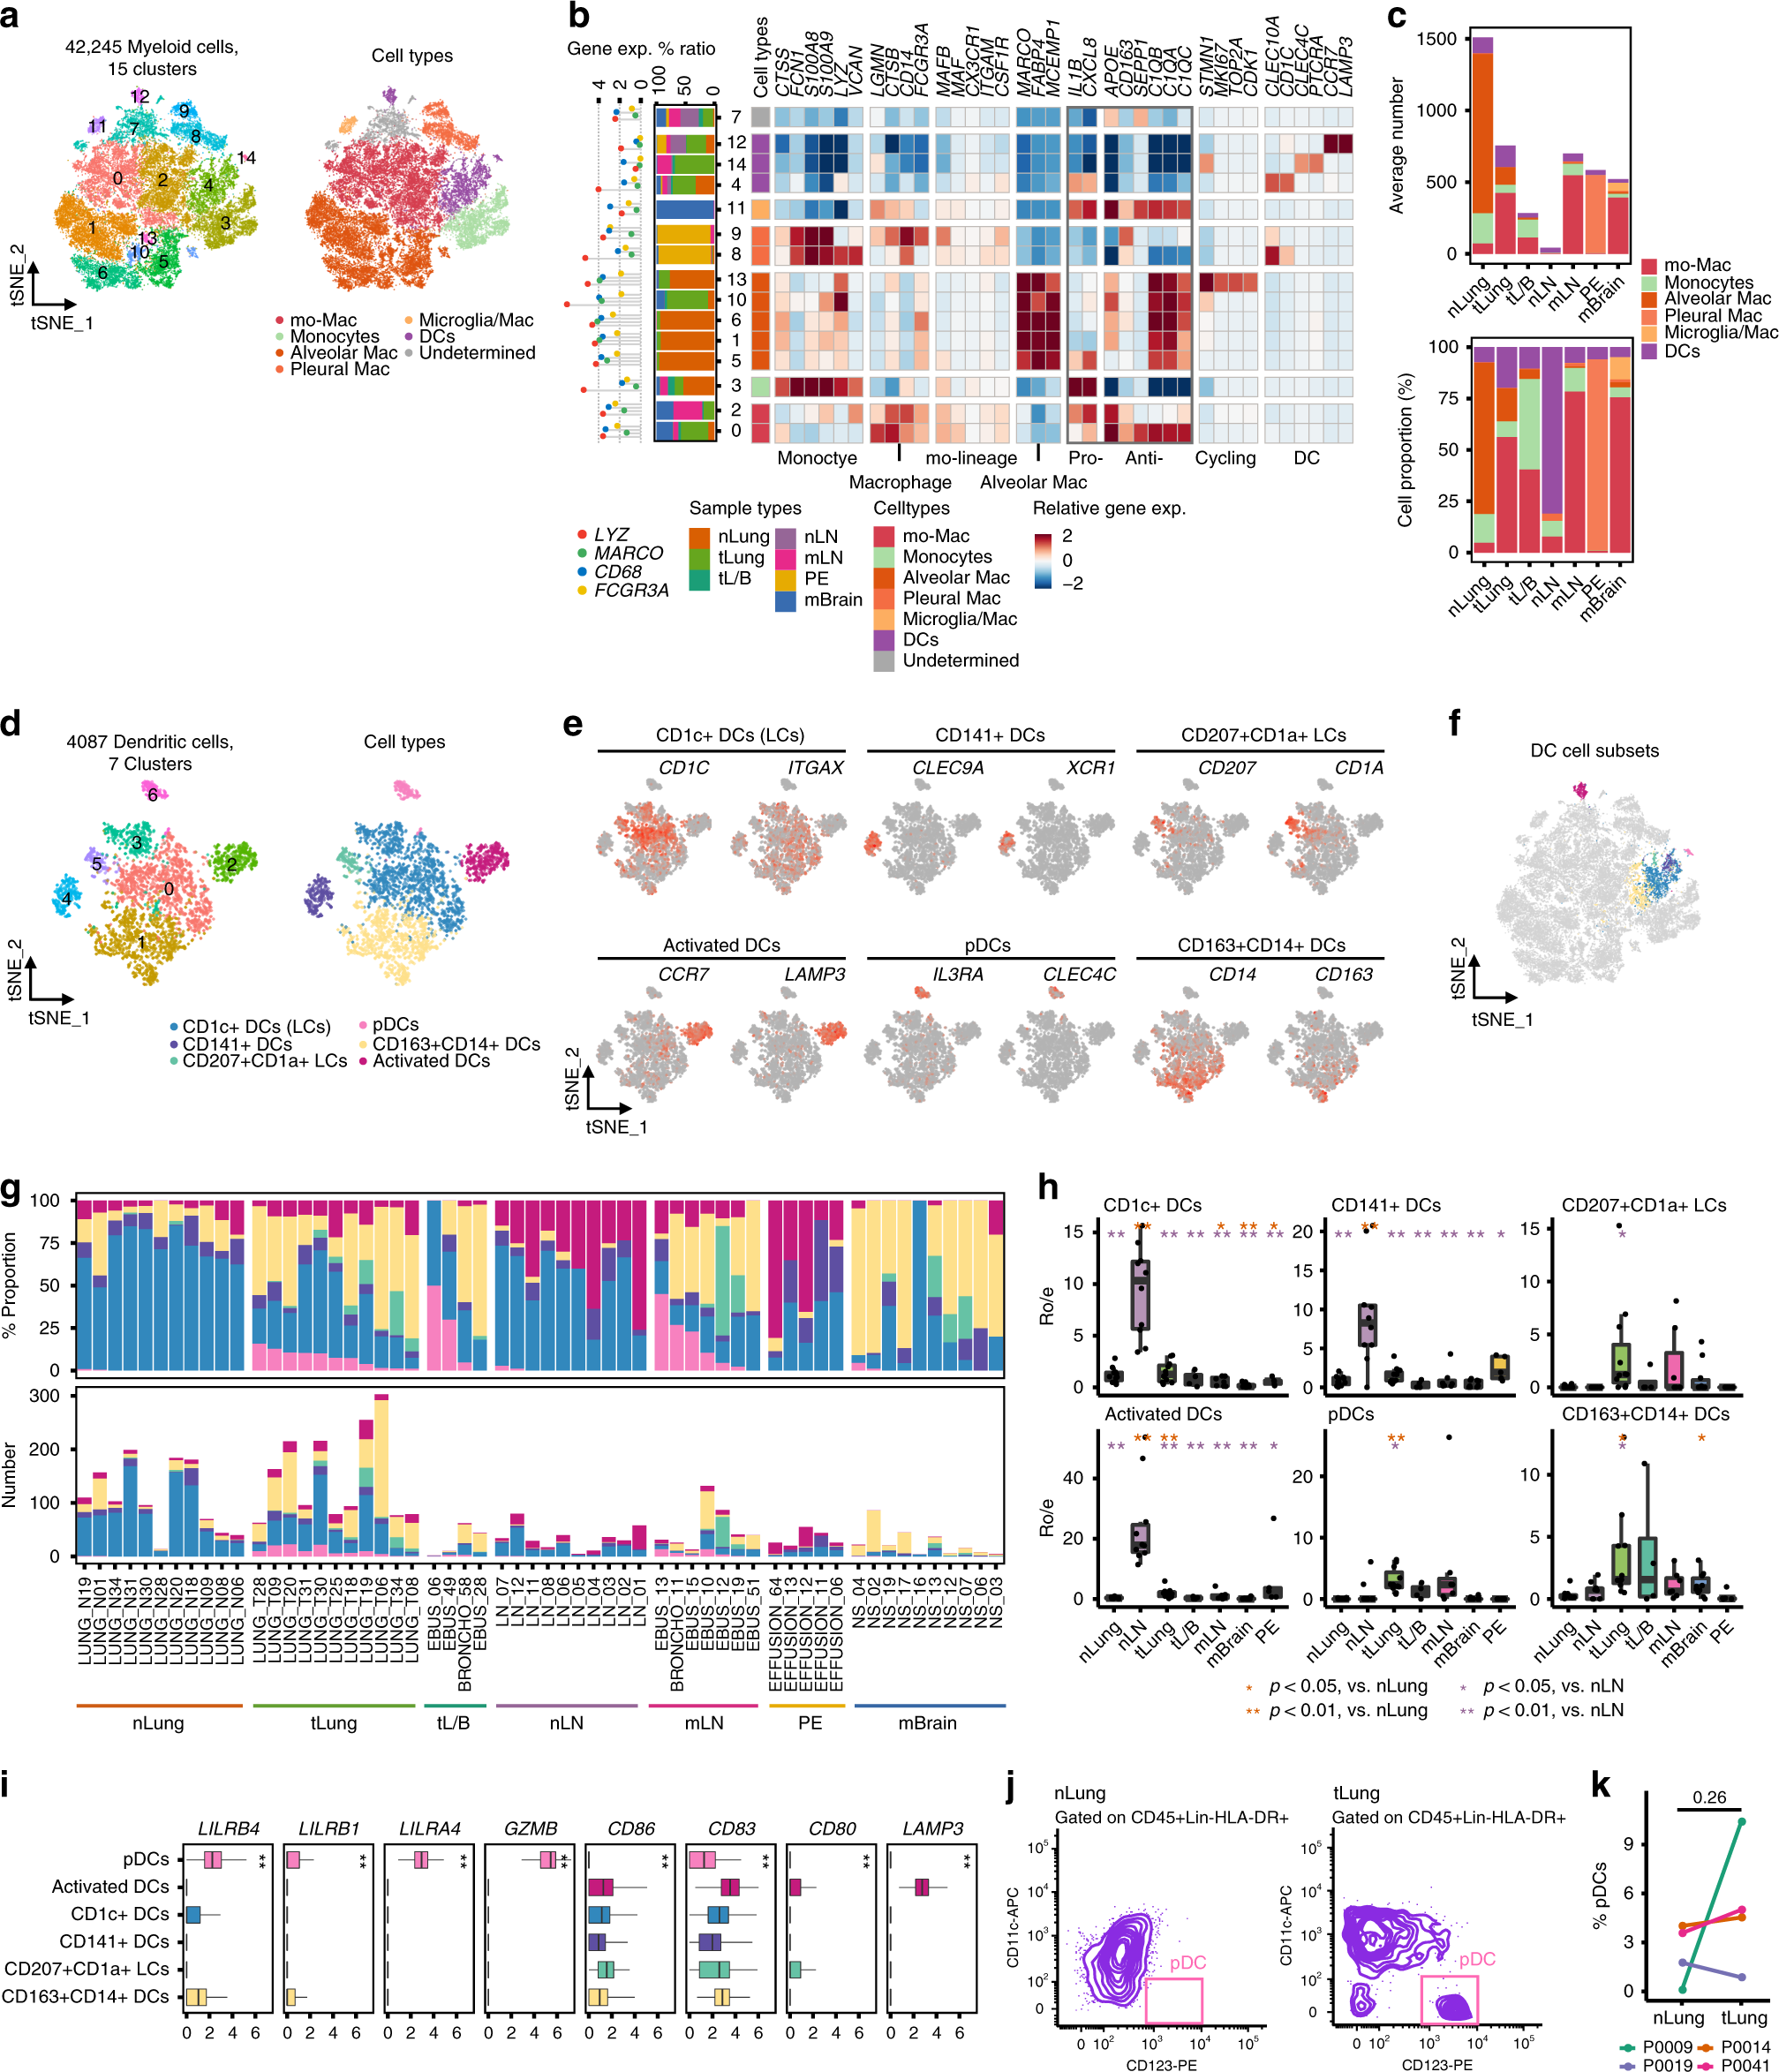
골수계 세포는 조직 항상성을 유지하고 폐에서 염증을 조절하는 데 중요한 역할을 합니다. Fig. 1b에 표시된 바와 같이 42,245개의 골수계 세포를 서브클러스터링한 결과, 이들이 단핵구, 대식세포 및 수지상 세포임이 밝혀졌습니다(Fig. 4a, b). 우리 실험 과정에서는 호중구가 회수되지 않았습니다. 정상 성인 폐에는 두 종류의 대식세포가 존재하는 것으로 알려져 있으며, MARCO, FABP4, MCEMP1 유전자를 고발현하는 폐포(alveolar) (AM)형과 순환 단핵구에서 유래하는 간질형이 있습니다32,33. 조직 거주 대식세포와 기능적으로 다른 Mo-Macs는 폐 섬유증 동안 모집되어 섬유증 촉진 유전자를 발현하도록 유도됩니다34. 우리는 정상 폐 조직에서 주로 AM형을 검출했으며, 여기에는 항염증 AM (M−C1 및 6; APOE+, CD163+, C1QB+)35–37, 친염증 AM (M-C5; IL1B+, CXCL8+)38, 그리고 항염증 마커를 발현하며 활발히 주기하는 AM (M-C13)39이 포함됩니다. 대조적으로, 폐 종양 및 원격 전이 조직에서는 mo-Macs가 크게 풍부했으며, 항염증 및 친염증 mo-Macs가 각각 M-C0와 M-C2에 존재했습니다. 정상 조직과 종양 조직 모두 S100A9+ 단핵구 (M-C3)39 또는 수지상 세포(DCs)의 클러스터를 포함했습니다. 남은 클러스터들은 기원 특이적 이질성과 다양한 대식세포 특성을 보였으며, 여기에는 흉수(PE)에서 유래한 흉막 대식세포40 (M-C8 및 9)와 mBrain 샘플에서 유래한 미세아교세포 및 대식세포41 (M-C11)이 포함됩니다. 흉막 대식세포는 IL1B와 CXCL8과 같은 친염증 사이토카인 유전자의 발현이 없었지만, 비염증성 표현형과 연관된 CD163 전사를 발현했습니다. 전반적으로, 우리의 데이터는 원발 폐 종양 및 원격 전이에서의 종양 관련 대식세포(TAMs)가 조직 거주 대식세포와 본질적으로 다른 mo-Macs에서 주로 유래했음을 시사합니다(Fig. 4c, Supplementary Fig. 6a, b).Fig. 4 조직 기원에 따른 골수계 세포 계통 내 다양성 및 기능성 a 클러스터와 세포 하위집단별로 색상 구분된 골수계 세포의 tSNE 플롯 b 각 세포 클러스터에서 선택된 골수계 세포 마커 유전자의 복합 히트맵. 왼쪽: 각 클러스터의 조직 선호도. 오른쪽: 각 세포 하위집단과 연관된 알려진 마커 유전자의 상대 발현 지도. 평균 발현값은 평균 중심화 후 -2에서 2 사이의 스케일로 변환되었습니다. Pro-: 친염증; Anti-: 항염증. c 각 조직 기원별 골수계 세포 하위집단의 평균 세포 수 및 상대 비율(미확정 세포 제외). nLung, n = 11 샘플; tLung, n = 11; tL/B, n = 4; nLN, n = 10; mLN, n = 7; PE, n = 5; mBrain, n = 10. d, e 클러스터, 세포 하위집단 및 전형적인 마커 유전자 발현(회색에서 빨강)으로 색상 구분된 DC의 tSNE 플롯. f (a)에서 골수계 세포의 tSNE 플롯에 표시된 수지상 세포(DC) 하위집단의 구분. g 각 샘플에서 DC 하위집단의 세포 수 및 상대 비율. h DC 하위집단의 조직 선호도. RO/E는 카이제곱 검정으로 계산된 기대 세포 수 대비 관측된 세포 수의 상대 점수입니다. 모든 조직 기원의 RO/E 값은 서로 다른 색으로 표시됩니다. 검은 점은 서로 다른 환자를 나타냅니다. *p < 0.05; **p < 0.01, 양측 Student’s t test. i 각 DC 하위집단의 기능과 연관된 선택된 마커 유전자의 중앙값 발현. **, 일원배치 ANOVA 검정 p-value < 0.01. pDCs, n = 172 세포; Activated DCs, n = 456; CD1c+ DCs, n = 1,782; CD141+ DCs, n = 303; CD207+CD1a+ LCs, n = 177; CD163+CD14+ DCs, n = 1,197. j 원발 종양(T09) 및 정상 폐(N09) 조직에서 pDC(CD11c-CD123+ DCs) 집단을 나타내는 대표적인 흐름 세포계측 플롯. k nLung-tLung 짝 샘플(4쌍; P0009, P0014, P0019, P0041)에서 유도된 골수계 세포(CD45+Lin-HLA-DR+) 내 pDC(CD11c-CD123+ DCs) 집단 비율의 짝점 플롯. 선택된 원발 종양 조직(T09, T14, T41)에서 pDC 집단이 증가한 것이 관찰되었습니다. P-value = 0.26, 양측 Student’s t test. (h)와 (i)의 박스 플롯에서 각 박스는 데이터의 중간값을 포함한 사분위 범위(IQR, 25번째와 75번째 백분위 사이)이며, 수염은 IQR의 1.5배 이내의 상·하 값을 나타냅니다.
단핵구에서 TAMs로의 전사적 전이를 이해하기 위해, 폐 또는 림프절 샘플에서 대식세포 상태 변화를 추정하는 비지도 궤적 분석을 수행했습니다(Supplementary Fig. 6c, d). 대식세포는 건강 및 질병 상태에서 친염증 또는 항염증 하위집단으로 다양한 기능적 표현형을 나타낼 수 있습니다42. 우리는 의사시간 축을 따라 친염증 단핵구가 대식세포로 연속 전환되는 과정을 발견했으며, 세포는 친염증 특성을 잃고 항염증 서명을 획득했습니다(Supplementary Fig. 6e, f, Supplementary Data 6). 이 전이는 결국 두 대식세포 하위집단이 일부 친염증 서명을 유지하거나, 항염증 유전자 발현 표현형으로 치우치는 분기점에 도달했습니다. 정상 폐와 종양 조직은 각각 친염증 및 항염증 대식세포가 풍부했습니다. 우리는 또한 mLN에서 항염증 대식세포를 확인했으며, 추가적인 집단(LN-Mac-S6)이 대식세포 염증 인자(MIF, CXCL3, CCL20)를 발현하고 있었습니다(Supplementary Fig. 6f). MIF를 발현하는 대식세포는 또한 IL1B와 TNF를 친염증 단핵구와 유사한 수준으로 발현하여 mLN에서 독특한 대식세포 프로파일을 나타냅니다.
그림 4b에 표시된 수지상 세포 클러스터는 이질적인 DC 하위 집단의 존재를 시사하는 다양한 마커 유전자 발현을 나타냈다. 보다 포괄적인 분석을 위해 우리는 DC를 CD1c+ DC(Langerhans 세포, LCs), CD141+ DC, CD207+CD1a+ LC, pDC(plasmacytoid DC), CD163+CD14+ DC, 그리고 활성화된 DC43,44 (그림 4d, e) 등 6개의 하위 집단으로 재분류했다. 이는 전체 골수계 세포 클러스터 내의 소수 DC 집단을 정제하였다(그림 4f). 흥미롭게도, pDC는 정상 폐 조직에서는 거의 발견되지 않았지만 선택된 종양 조직 및 전이성 림프절에서 회복되었다(그림 4g, h). pDC는 면역억제 표현형45을 보였으며, 이는 백혈구 면역글로불린 유사 수용체(LILR) 패밀리 유전자의 상향조절46, granzyme B(GZMB) 생산47, 그리고 CD86, CD83, CD80, LAMP3 활성 마커 발현의 감소45,48으로 나타났다(그림 4i). 일부 LUAD 조직에서 pDC의 존재는 흐름 세포 분석을 통해 확인되었다(그림 4j, k; 보조 그림 10). 따라서, mo-Macs와 pDC 모두가 면역억제 미세환경을 조성하여 LUAD 및 원격 전이에서 종양 항원 제시가 최적이 아닐 수 있다.
적응 면역의 활성화 및 교란
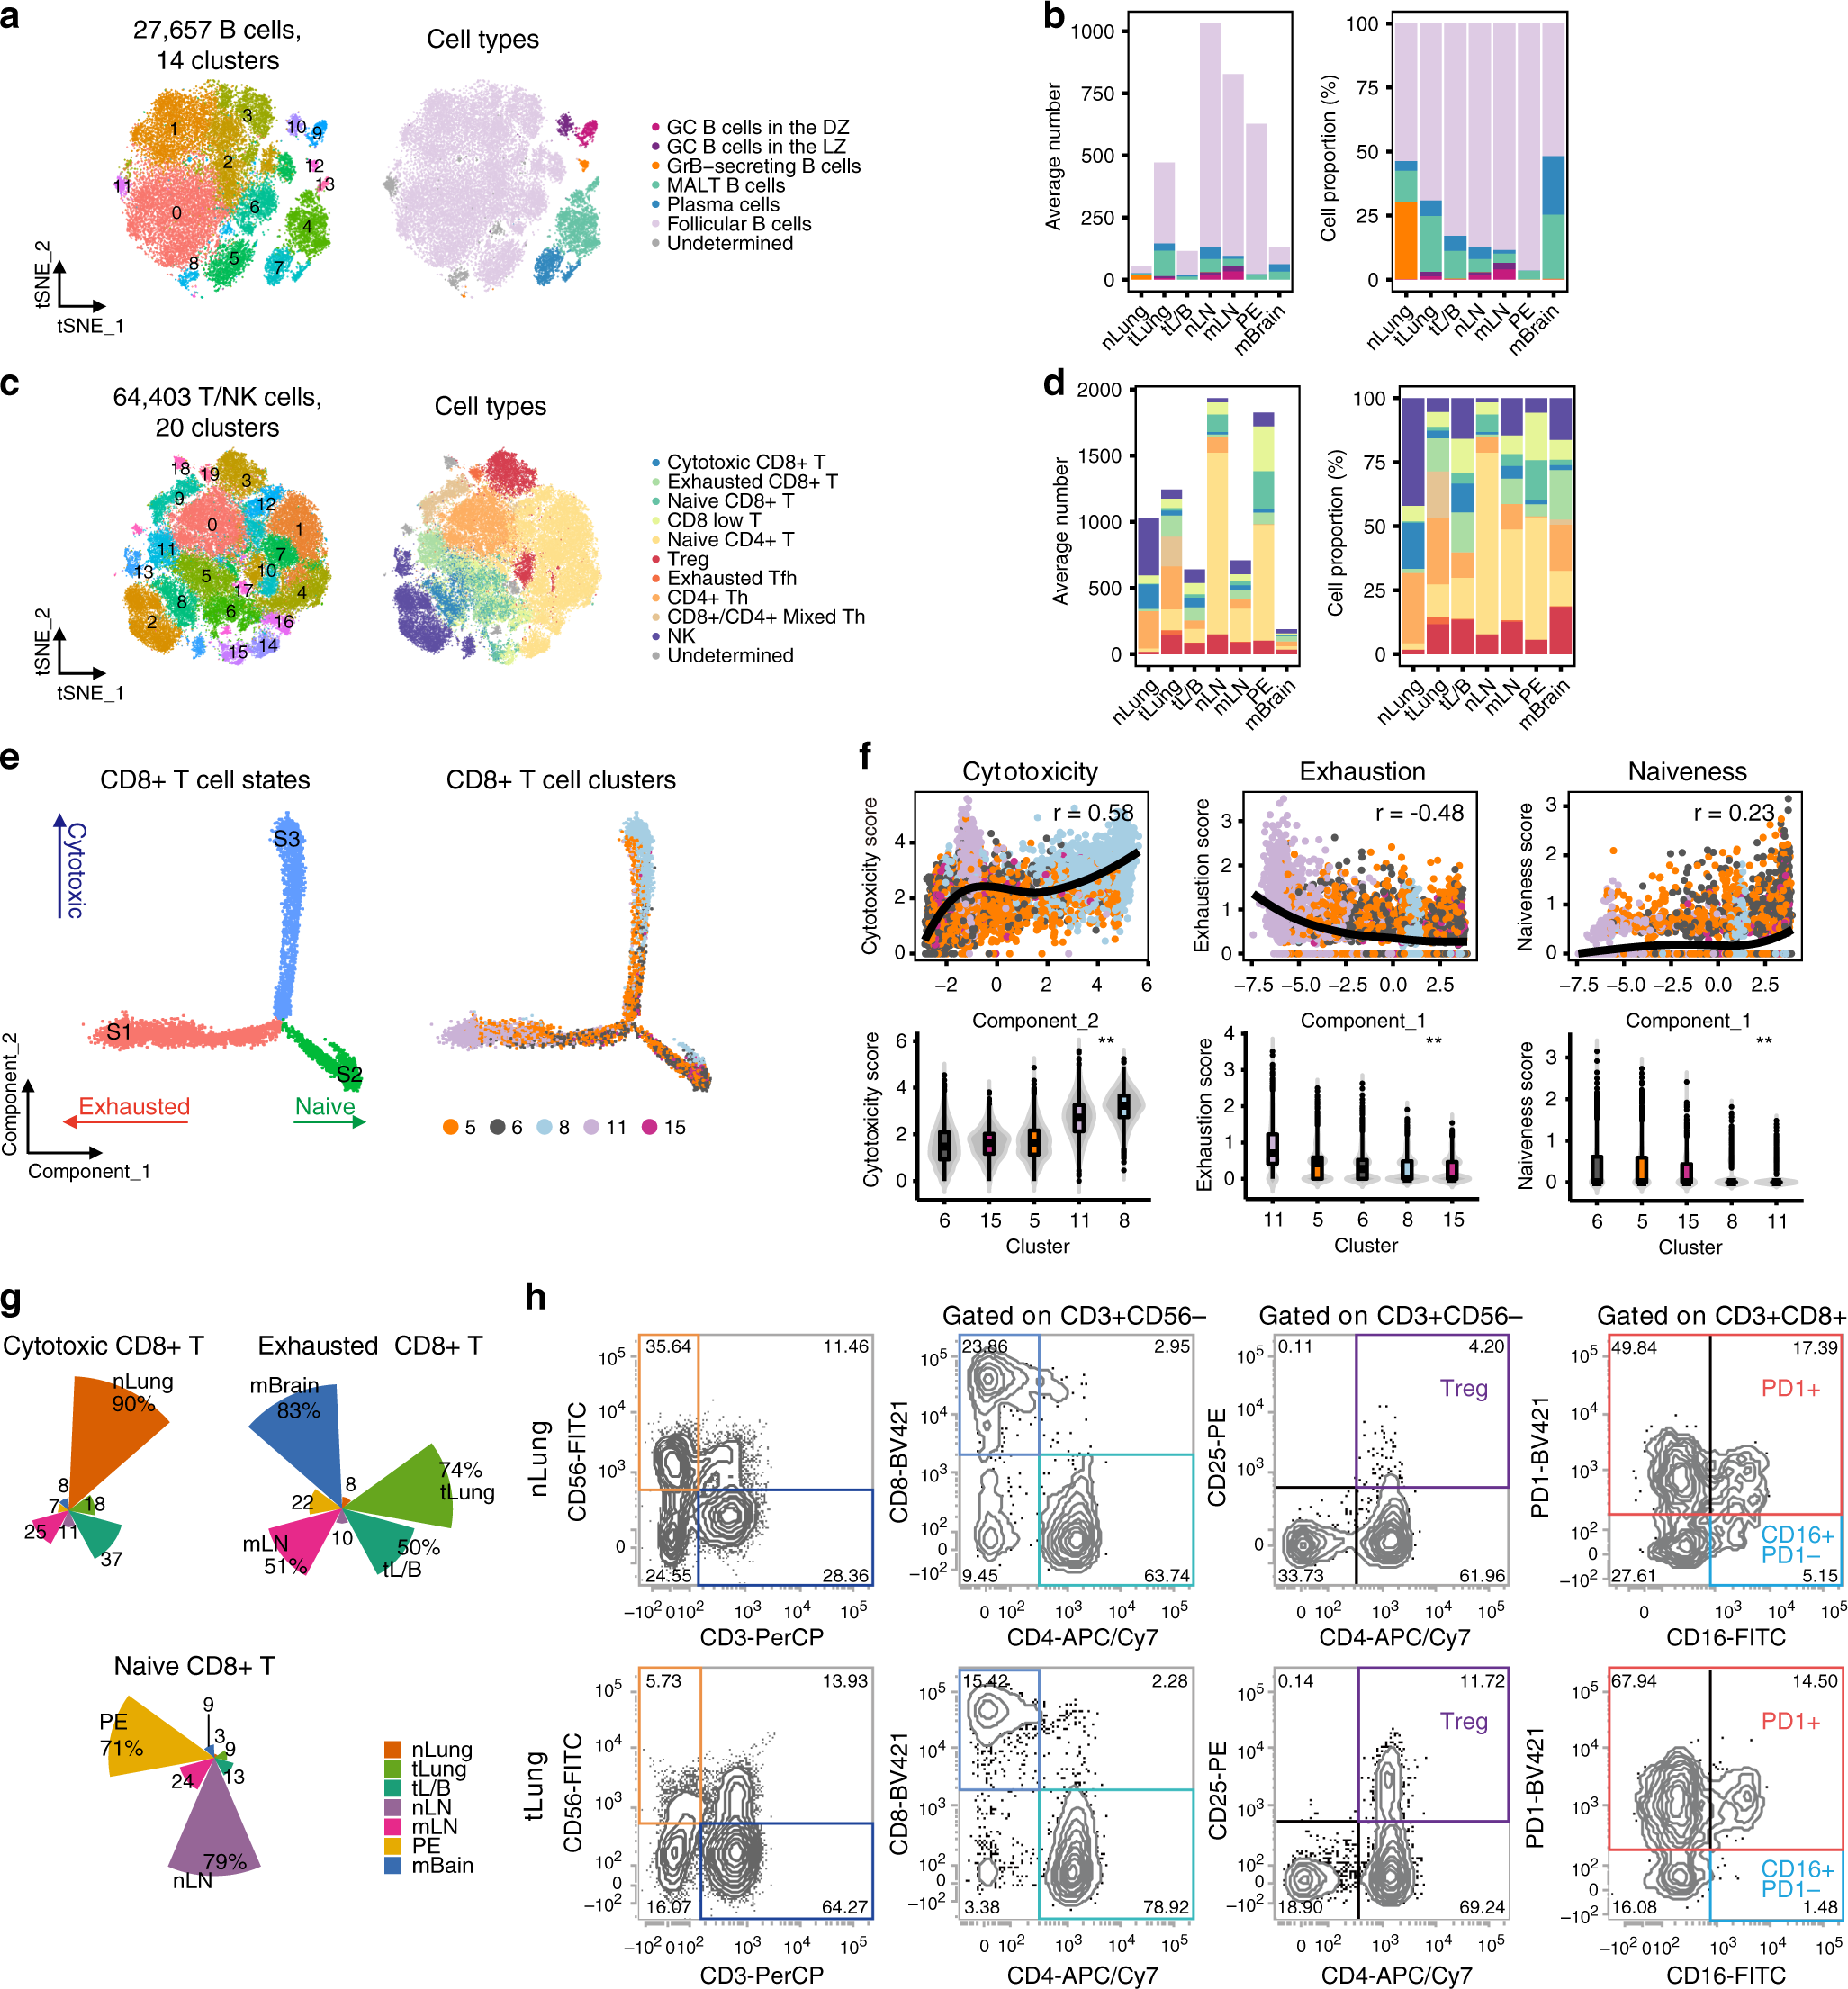
NSCLC 내 3차 림프구 구조에서 종양 침윤 B 세포가 확인되었다. 항종양 면역 반응을 매개하며, 이 세포들은 환자 생존 연장과 연관된 것으로 보고되었다49. B 세포의 상대 비율은 정상 폐(nLung) 샘플에 비해 원발 종양에서 증가한 것으로 관찰되었다(보조 그림 2c, d). 림프절에서는 전이 여부와 관계없이 B 세포가 풍부하게 존재하였다. 27,657개의 B 세포를 하위 클러스터링한 결과 14개의 클러스터가 나타났으며(Fig. 5a), 이는 다섯 가지 분화 상태9,50,51로 수렴하였다. 이들 상태는 여포성 B 세포, 면역글로불린 감마(IgG)를 발현하는 형질세포 B 세포, 점막 연관 림프 조직 유래 IgA 및 조인 체인을 발현하는 형질세포 B 세포, granzyme B를 분비하는 B 세포, 그리고 생식 중심(GC) B 세포(Fig. 5a, 보조 Fig. 7a, b)로 구분된다. 특히, GC B 세포50는 증식을 위한 전사 프로그램을 가진 다크 존 세포와 활성화를 위한 라이트 존 세포로 구분되었다52(보조 Fig. 7a). 이들 중 여포성 B 세포가 모든 샘플에서 가장 풍부한 것으로 관찰되었다(Fig. 5b, 보조 Fig. 7c). 다른 하위 집단에 대해서는 조직 특이적 풍부함을 관찰하였다(보조 Fig. 7c, d). 첫째, 정상 폐 조직은 granzyme B를 분비하는 세포독성 세포가 풍부했으며, 이들의 분화는 T 세포 유래 IL-12에 의해 조절되었다(ref. 51). 이 세포들의 granzyme B 분비는 T 세포를 대체하여 세포 독성을 매개하는 중요한 역할을 할 수 있다53. 둘째, 원발 종양 및 림프절 전이에서 정상 폐와 림프절에 비해 더 많은 GC B 세포가 발견되었다. 이 데이터는 일부 LUAD 환자에서 고도로 활성화된 체액성 면역 반응을 강하게 시사한다. 각 B 세포 아형은 약간씩 다른 B 세포 수용체 또는 Ig 라이트 체인 가변 유전자 발현 프로파일을 보였으며(보조 Fig. 7e), 이는 종양 항원 특이적 B 세포의 생성 및 클론 확장을 시사한다. Fig. 5 폐암 진행 동안 B 세포 및 T/NK 세포 매개 면역 반응.a B 세포의 tSNE 플롯으로, 클러스터와 세포 하위 집단에 따라 색이 지정되어 있다. DZ: 다크 존; LZ: 라이트 존; GrB, granzyme B; MALT: 점막 연관 림프 조직. b 각 기원의 조직에서 B 세포 하위 집단의 평균 세포 수와 상대 비율(미확정 세포 제외). nLung, n = 11 샘플; tLung, n = 11 샘플; tL/B, n = 4 샘플; nLN, 10 샘플; mLN, n = 7 샘플; PE, n = 5 샘플, mBrain, n = 10 샘플. c T/NK 세포의 tSNE 플롯으로, 클러스터와 세포 하위 집단에 따라 색이 지정되어 있다. Tfh: T 여포 보조; Th: T 헬퍼. d 각 기원의 조직에서 T/NK 세포 하위 집단의 평균 세포 수와 상대 비율(미확정 세포 제외). nLung, n = 11 샘플; tLung, n = 11 샘플; tL/B, n = 4 샘플; nLN, 10 샘플; mLN, n = 7 샘플; PE, n = 5 샘플, mBrain, n = 10 샘플. e CD8+ T 세포 기능 상태 전이의 비지도 궤적. f Monocle 구성 요소와 T 세포 기능 특징(보조 Fig. 8a의 시그니처 유전자 평균 발현) 간의 상관관계. 각 점은 클러스터별 색으로 표시된 단일 세포를 나타낸다. 실선 검은색 선과 오른쪽 상단 텍스트(r)는 각각 LOESS 적합과 Pearson 상관을 나타낸다(상단). 각 클러스터에서 T 세포 기능 특징의 바이올린 플롯(하단). **, 일원배치 ANOVA 검정 p값 < 0.01. g CD8+ T 세포의 기능 상태에 따른 조직 분포. h 원발 종양(T08) 및 정상 폐(N08) 조직에서 NK 및 T 세포 하위 집단(Treg, 세포독성 및 소진된 CD8+ T 세포)으로 게이팅된 흐름 세포 분석 플롯.
T 림프구는 항종양 면역을 매개하는 중심적인 역할을 하며 면역관문(immune-checkpoint) 치료의 표적이 됩니다. T 림프구의 서브클러스터링 분석을 위해 우리는 처음에 T 및 NK 세포 클러스터에서 91,227개의 세포를 수집했으며(Fig. 1b) 공통 전사체 특성을 공유하고, 마커 유전자 발현(average of log-normalized expression > 2)을 이용한 2차 세포 필터링을 통해 64,403개의 T/NK 세포를 자신 있게 정의했습니다. T/NK 세포 서브클러스터는 CD8+ T(naïve, effector, exhausted), naïve CD4+ T, exhausted T follicular helper, T helper, regulatory T, 그리고 NK 세포(Fig. 5c, Supplementary Fig. 8a)로 식별되는 이질적인 세포 계통 및 기능 상태를 반영했습니다. 이전 연구9–11와 일치하게, 우리는 정상 조직에 비해 원발 종양 조직에서 NK 세포가 감소하고 조절 T 세포(Tregs)가 등장함을 발견했습니다(Fig. 5d, Supplementary Fig. 8b, c). Treg 세포는 tL/B, mLN, mBrain에 지속적으로 존재하여 종양 진행 및 전이 동안 항종양 면역을 억제하는 메커니즘을 제공합니다. CD8+ T 세포는 전사 궤적을 통해 naïve, 세포독성, 혹은 exhausted 상태의 동적 기능 스펙트럼을 보여주었습니다(Fig. 5e, f, Supplementary Data 7). Exhausted CD8+ T 세포는 주로 종양 조직(tLung, tL/B, mLN, mBrain)에서 수집된 반면, 세포독성 effector CD8+ T 세포는 nLung에서 수집되었습니다(Fig. 5g). Naïve CD8+ T 세포는 주로 nLN과 PE에서 유래했습니다. 원발 종양과 정상 폐 조직 간의 T/NK 세포 하위 집합 역학(NK, Treg, 그리고 세포독성 또는 exhausted CD8+ T 세포)의 차이는 기존 흐름 세포계측 분석을 통해 추가로 뒷받침되었습니다(Fig. 5h, Supplementary Fig. 10). 종합적으로, T 세포의 세포 구성 및 유전자 발현 표현형 변화는 LUAD에서 종양 면역이 면역 억제로 향하고 있음을 확인했습니다.
세포 간 및 분자 상호작용 추론
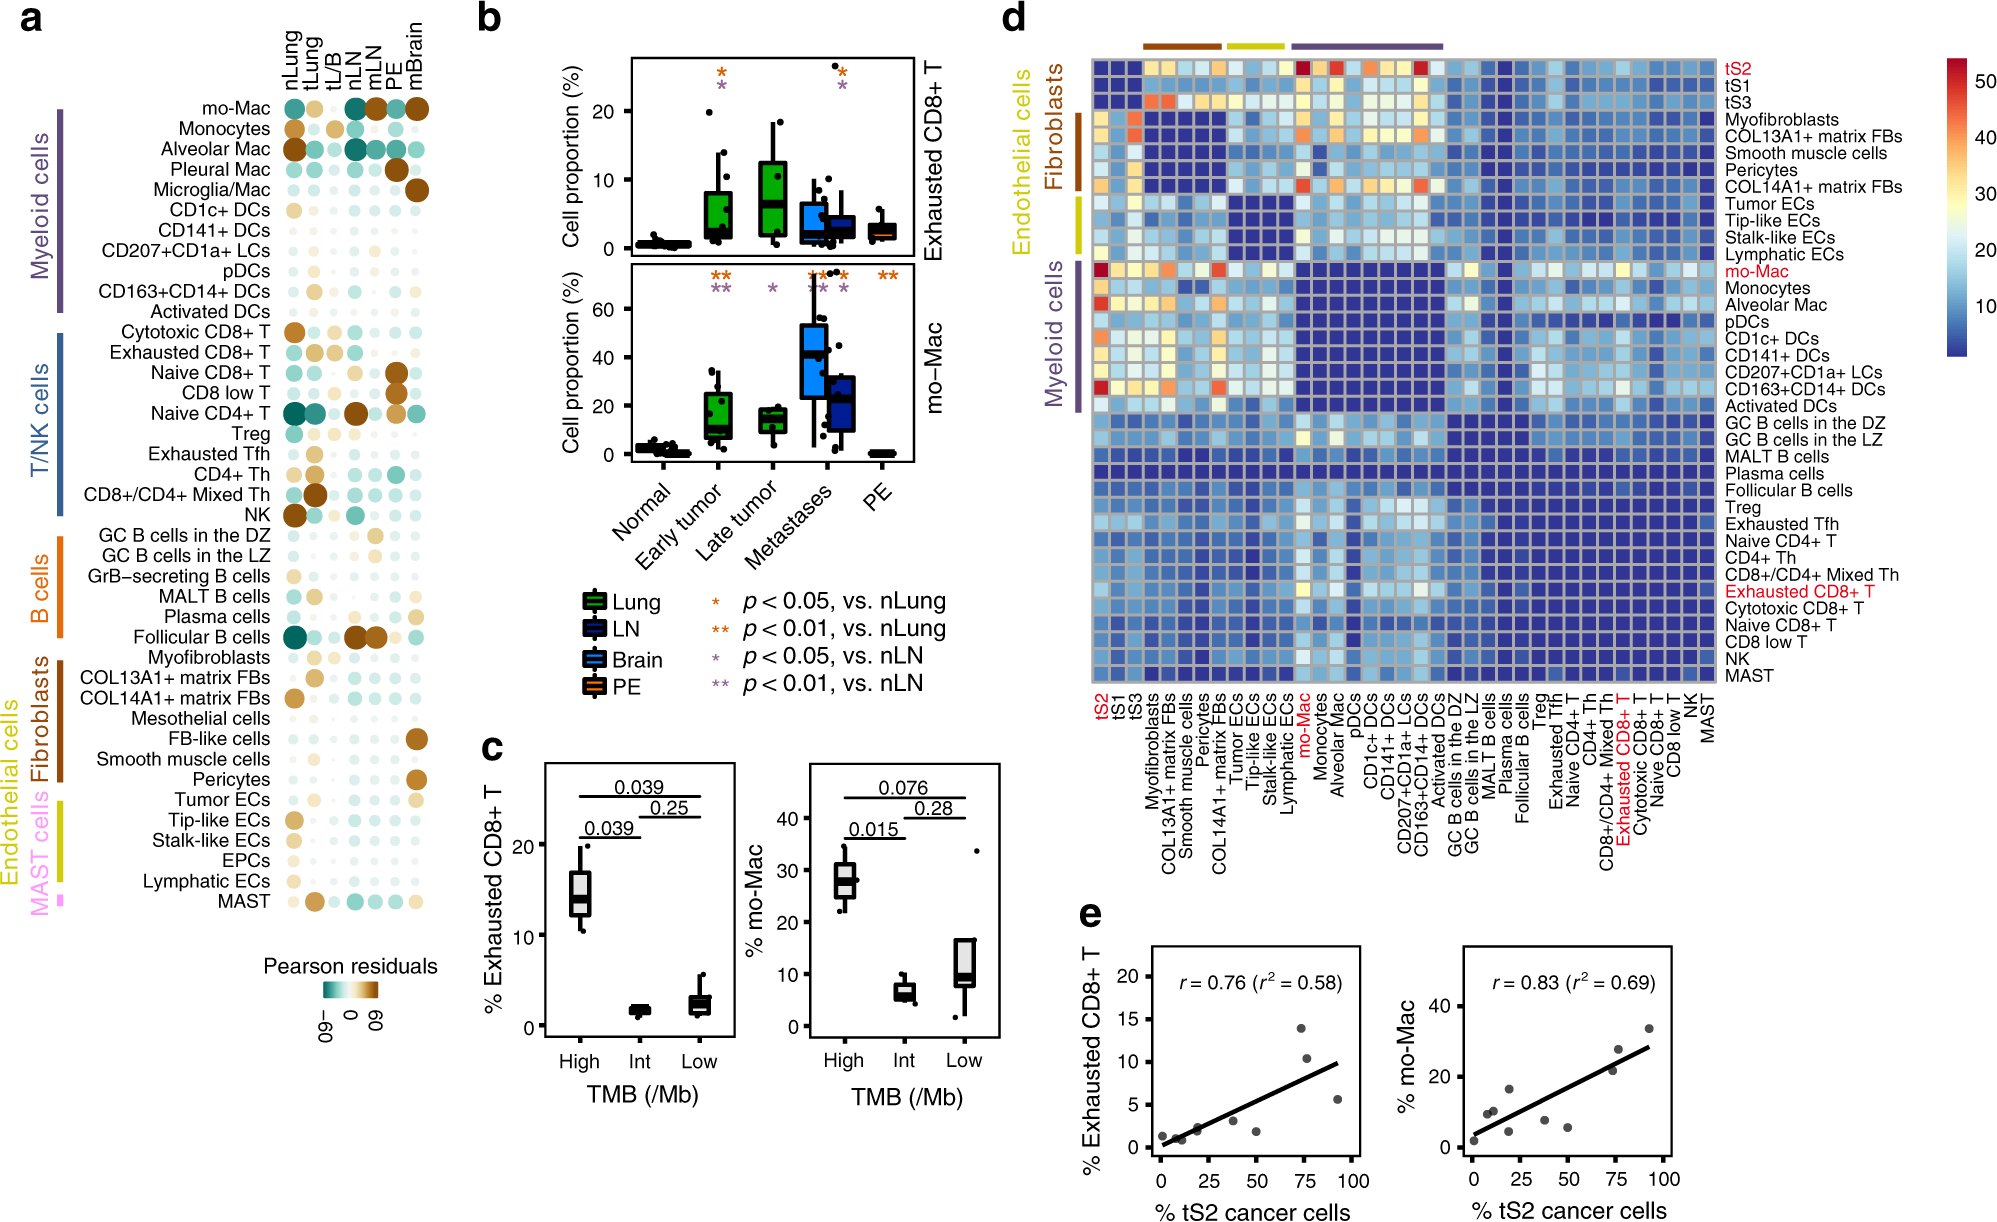
Cellular dynamics during LUAD progression was further confirmed through chi-square tests for different tissue distributions of 40 immune and stromal cell subsets (Fig. 6a). Tumor-specific populations, such as mo-Macs, pDCs, Tregs, myofibroblasts, and tumor ECs were spread out in primary tumors and distant metastases, whereas origin-specific immune and stromal cell subsets (alveolar mac, pleural mac, microglia/mac, and FB-like cells) were specifically associated with their corresponding tissue sites. The proportions of exhausted CD8+ T cells and mo-Macs were markedly increased during LUAD progression and metastases (Fig. 6b). In addition, increase in these two subpopulations in the tumor microenvironment was associated with the high tumor mutation burden (TMB) (Fig. 6c). As high TMB is the principal predictor of successful immune checkpoint therapy, our results support the role of mo-Macs and exhausted CD8+ T cells in the successful application of immune checkpoint therapies in advanced LUAD.Fig. 6Phenotypic changes during LUAD progression and metastases.a Tissue distribution map for each of the 40 immune and stromal cell subsets. Pearson residual calculated using the chi-square test was used to adjust cell-sampling biases between tissue origins. Brown and green colors indicate enrichment and depletion, respectively. Circle size is proportional to the contribution of a given cell. b Increased proportion of exhausted CD8+ T cells/mo-Macs during LUAD progression and metastases. Immune cell proportion was estimated within a non-epithelial compartment. *p < 0.05; **p < 0.01, two-sided Student’s t test. nLung, n = 11 samples; tLung, n = 11 samples; tL/B, n = 4 samples; nLN, 10 samples; mLN, n = 7 samples; PE, n = 5 samples, mBrain, n = 10 samples. c Enrichment of exhausted CD8+ T cells/mo-Macs in tLung samples with a high mutational burden (TMB). The significance was determined using two-sided Student’s t test. high, n = 3 samples, int, n = 3 samples, low, n = 5 samples. d Heat map depicting the number of significant interactions between tLung cell subsets. e Association between proportional changes in exhausted CD8+ T cells/mo-Macs and tS2 cancer cells in tLung. The proportion of tS2 cells was estimated with respect to all malignant cells in each sample. Top-right text (r and r2) represents Pearson’s correlation and its coefficient of determination. In the box plot in b and c, each box represents the interquartile range (IQR, the range between the 25th and 75th percentile) with the mid-point of the data, whiskers indicate the upper and lower value within 1.5 times the IQR.
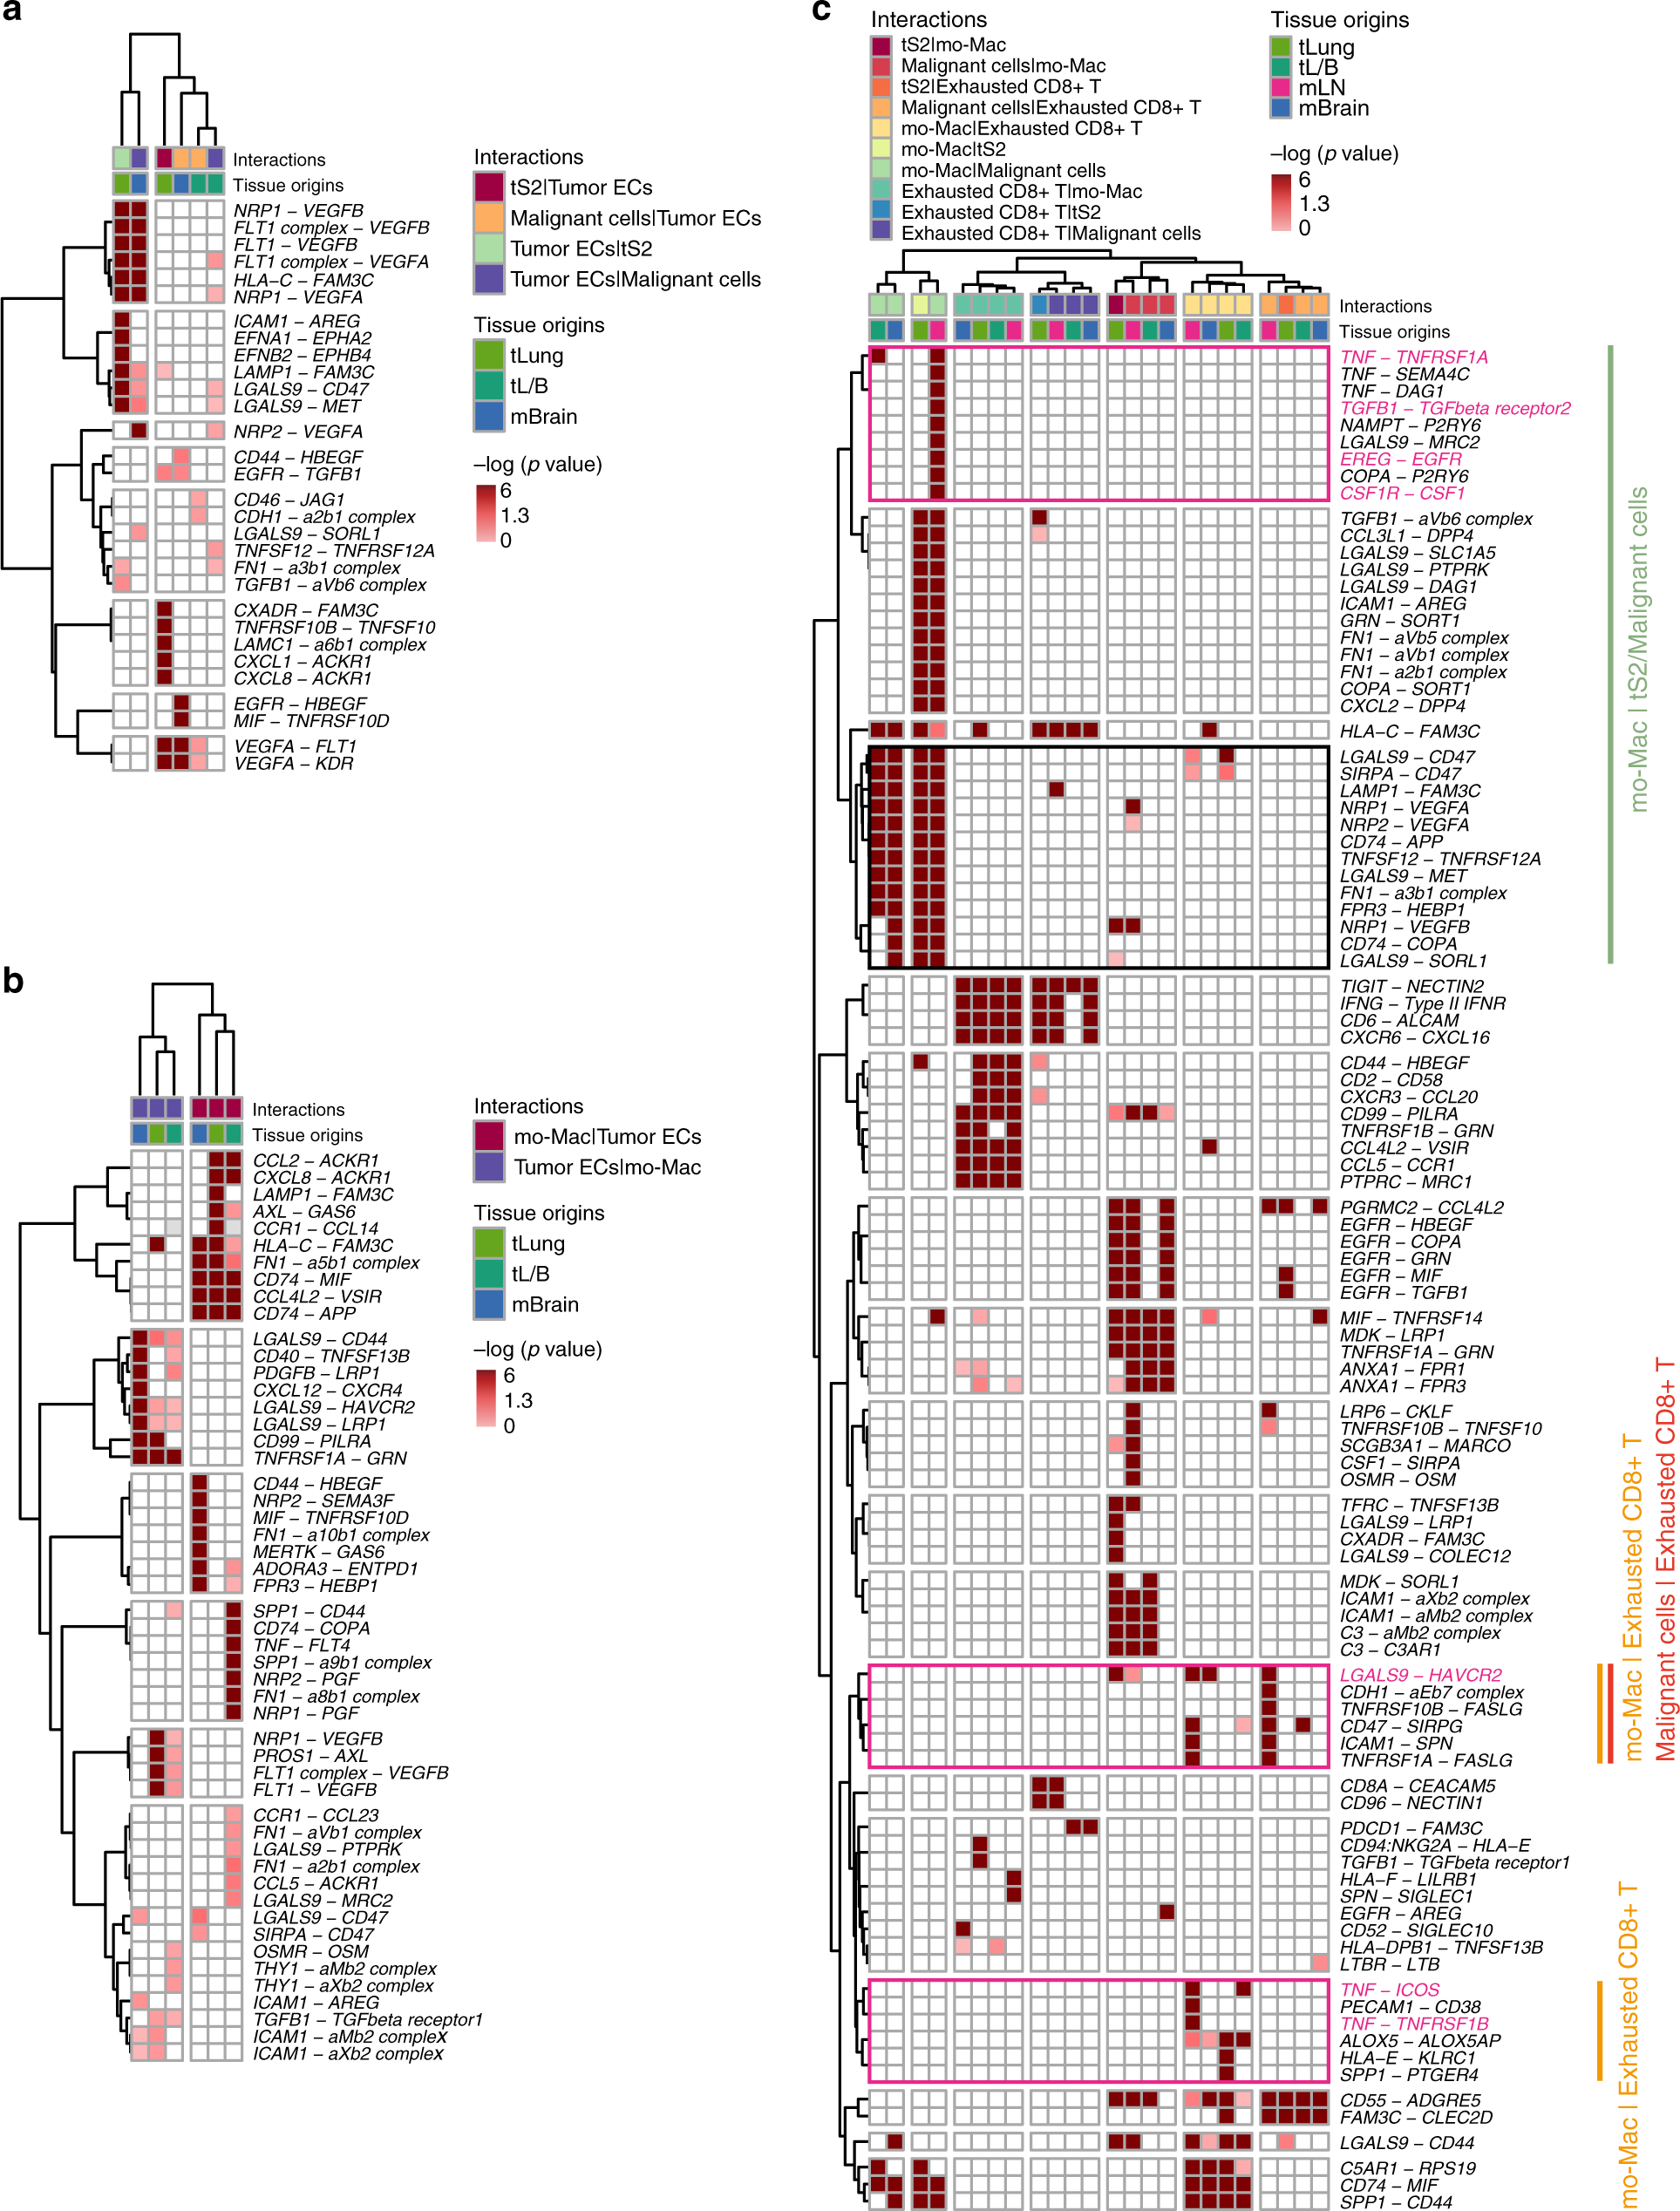
세포 간 관계의 분자적 연관성을 규명하기 위해, 우리는 먼저 잠재적 수용체-리간드 쌍 상호작용을 이용해 세포 통신 네트워크를 구축하였다. tLung에서 우리는 LUAD 진행 및 전이와 연관된 새로운 암세포 상태인 tS2와 골수계 또는 기질 세포 유형 간의 주요 교차신호를 확인하였다(Fig. 6d, Supplementary Fig. 9, Supplementary Data 8). 네트워크에서는 tS2 세포와 mo-Macs 간의 상호작용이 가장 중요하게 예측되었으며, 면역 세포 네트워크 내에서는 mo-Macs와 exhausted CD8+ T cells 간의 상호작용이 가장 두드러졌다. mo-Macs와 exhausted CD8+ T cells의 비율은 tS2 암세포 증가와 양의 상관관계를 보였다(Fig. 6e). 다른 세포 유형에 대해서는 tS2/악성 세포와 종양 ECs 사이에 VEGF-VEGFR 및 ephrin-Eph 수용체54와 같은 혈관신생 신호 분자를 통한 잠재적 상호작용을 발견하였다(Fig. 7a, b). 종양 ECs는 mo-Mac/악성 세포로부터 VEGF와 그 수용체 FLT1/VEGFR1, KDR/VEGFR2를 통해 혈관신생을 촉진하는 신호를 받아들일 것이며, 이는 모든 종양 단계 또는 뇌 전이 샘플에서 암에서의 혈관신생의 주요 매개체이다55–57.Fig. 7특정 세포 간 상호작용을 담당하는 중요한 리간드-수용체 쌍 유전자. 히트맵은 (a) 종양 ECs와 암 세포; (b) mo-Macs와 종양 ECs; (c) exhausted CD8+ T cells, mo-Macs, 및 암 세포 간의 중요한 상호작용을 나타낸다(우리 LUAD 컬렉션에서 tS2는 tLung, 악성 세포는 tL/B, mLN, mBrain). 일측 p-value는 퍼뮤테이션 테스트에서 계산하였다.
또한, 우리는 1차 종양(tLung 및 tL/B) 또는 원격 전이(mLN 및 mBrain)에서 mo-Macs, exhausted CD8+ T 및 암 세포 간의 분자 상호작용을 예측했으며, 이는 LUAD에서 주요 교차신호를 나타냈다(Fig. 7c). mo-Macs와 tS2/악성 세포 사이의 대부분의 리간드-수용체 쌍은 모든 단계 샘플에서 VEGFA 및 VEGFB와 같은 성장인자 신호에 관여하였다. 악성 세포는 전이성 림프절에서 mo-Macs를 통해 TNFR(TNF-TNFRSF1A), TGFBR(TGFB1-TGFBR2), EGFR(EREG-EGFR) 신호를 받아 활성화될 것이다. TNFR 신호는 후기 단계 tL/B에서도 두드러졌다. 반대로, 전이성 림프절의 악성 세포는 mo-Macs에 성장 신호(CSF1-CSF1R)를 제공한다. exhausted CD8+ T cells에 대한 잠재적 신호 전달은 대부분 억제적이며, tS2/악성 세포가 모든 종양 단계 샘플에서는 NECTIN2-TIGIT, 전이성 림프절에서는 LGALS9-HAVCR2를 통해 전달한다. 흥미롭게도, mo-Macs는 exhausted CD8+ T cells에 활성화(TNF-TNFRSF1B/ICOS)와 억제(LGALS9-HAVCR2) 신호를 모두 전달할 것으로 예측되었다. 따라서 우리의 결과는 LUAD에서 mo-Macs의 복합적인 특성을 보여주며, 이는 T 세포 기능을 면역 활성화와 소진 사이의 균형을 맞추는 데 크게 영향을 미친다. 종합하면, 세포 간 상호작용은 면역 세포 역학과 암 세포의 분자적 특성 사이에 긴밀한 관계가 있음을 시사하며, 이는 LUAD의 예후 및 치료 반응을 결정할 수 있다.
논의
본 연구에서는 초기 단계부터 진행 단계까지, 1차 및 전이 부위를 포함한 LUAD의 세포 구성을 묘사하였다. 이 LUAD 아틀라스는 종양 세포와 연관 미세환경의 특성을 밝히고, 종양 진행 과정에서 세포 및 분자 네트워크의 변화를 추가로 조명하였다. 우리 지식으로는 이것이 LUAD의 가장 포괄적인 세포 상호작용 지도이며, 향후 분자 및 세포 치료 표적을 발견하기 위한 틀을 제공한다.
전신적인 다환자 분석을 통해, 우리는 환자 간·내 유전체 이질성에 의해 가려졌던 암 세포의 악성 분자 특징을 밝혀냈다. 특히, 암 세포와 정상 상피 세포를 공동 전사 궤적으로 투사함으로써 이들의 유사점과 차이를 드러내어 악성 전이 경로를 시사하였다. 두 개의 전사 분기는 폐의 섬모화(S3) 또는 폐포(S1) 세포에 대한 분화 프로그램을 반영한다. Club 세포는 세 가지 분기의 근원에 위치하여 다재다능한 전구체 특성을 시사한다. 정상 샘플은 근위(섬모화 및 Club) 또는 원위(폐포형) 세포의 차이에 따른 지역적 이질성을 나타내는 가변적인 분기 분포를 보였다58(Supplementary Fig. 3c). 반면, 암 세포는 주로 S1 및 S2 분기에 존재하여 정상 상피 전사 프로그램에서 조절 상실 또는 완전한 탈선을 나타냈다. S2 분기에서의 암 세포 서명인 tS2는 LUAD 환자에서 폐암 진행 및 전이와 특이적으로 연관되어 있었다.
흥미롭게도, S1 및 S3 분기에 위치한 club 세포는 각각 원위 폐포 세포 표지자와 미세관 조립 유전자를 약간 발현하였다. 이는 폐포 또는 섬모화 세포로의 전이를 시사한다(Supplementary Data 3). 반면, S2 분기 지점의 club 세포는 선천성 면역 반응 및 해독에 관여하는 유전자를 높게 발현하여 원래의 보호 기능을 나타낸다. 이 club 세포 하위 집합은 tS2 세포와 S2 분기 형성을 공유함으로써 암성 전이 가능성이 있는 종양 전구체를 포함할 수 있다.
우리는 또한 정상 폐 조직과 비교했을 때 종양 미세환경의 대부분 변화가 초기 단계에서 발생하고 이후 단계에서도 지속된다는 것을 발견하였다. 첫째, 종양 내 혈관 내피세포(ECs)는 매우 혈관신생이 활발하면서도 면역이 손상된 특성을 획득하였다. 둘째, 근섬유아세포가 점차 종양 기질 내 기질 섬유아세포를 대체하였다. 셋째, 단핵구 유래 대식세포(mo-Macs)와 수지상세포(CD163+CD14+ DCs)가 확장되고 전반적으로 항염증 표현형으로 분화하여 폐 조직의 폐포 대식세포와 림프절(LN)의 기존 수지상세포를 압도하였다. 넷째, B세포가 종양 조직에서 활성화되고 증식하여 종양 항원에 대한 체액성 면역 반응을 시사하였다. 다섯째, 세포독성 NK세포는 감소했지만 조절 T세포는 증가한 것으로 관찰되었다. CD8+ T세포 하위집단에서는 탈진된 T세포 표현형이 세포독성 효과기능군 전체에 걸쳐 확장되었다. 이러한 기질 및 면역 세포군의 변화는 면역능력이 있는 조직을 면역억제성 종양 미세환경으로 협동적으로 전환시켰다. 항체 또는 조절·탈진 T세포가 관여하는 비정상적인 항종양 면역 반응은 면역관문억제제(immune checkpoint inhibitors)와 기타 면역조절제(immune modulators)를 이용해 면역 반응을 생산적인 방향으로 유도할 치료적 기회를 제공한다.
마지막으로 우리는 종양, 기질, 면역 구획 사이의 활발한 세포군 역학 및 분자 상호작용을 입증하였다. mo-Macs와 공격적/전이성 종양 세포 사이에서 TNF, TGF-β, EGFR 신호 경로의 활성화를 포함하는 다수의 매우 유의한 상호작용이 추론되었으며, 이러한 상호작용은 ERK-MAPK 신호, 침습성 중간엽 표현형 및 종양 성장을 유도할 수 있다. 악성 세포는 개별 환자에서 세포성 및 체액성 면역 반응의 활성을 차별적으로 유도했지만, 동시에 면역 탈진을 초래하는 억제 신호도 제공하였다. 면역 활성화와 조절이라는 이중 기능은 mo-Mac 집단에서도 예측되었으며, 이들은 T세포에 자극 및 억제 신호를 모두 제공한다. 결론적으로, 이러한 결과는 복잡한 생물학적 모습을 보여주지만, mo-Macs를 다른 T세포 집단과 함께 표적화하여 면역 활성화로의 재지향을 유도하는 치료적 기회를 시사한다.
방법
인간 표본
본 연구는 삼성서울병원(IRB 번호 2010-04-039-052)의 기관생명윤리위원회(IRB)의 검토 및 승인을 받았으며, 모든 대상자는 서면 동의서를 제출하였다. 병리학적으로 LUAD(폐선암)로 진단된 44명의 환자가 본 연구에 등록되었다(보조 데이터 1). 평균 연령은 62.2세였으며, 이 중 38.6%가 여성이었다. 총 58개의 샘플이 채취되어 즉시 단일 세포 분리를 위해 전달되었다. 종양 조직, 원위 정상 폐, 정상 림프절, 전이성 뇌 조직은 사전 치료를 받지 않은 LUAD 환자에게서 삼성서울병원(서울, 대한민국)에서 보존적 수술 중에 얻었다. 정상 폐 조직은 악성 부위로부터 최소 5 cm 이상 떨어진 부위에서 분리하였다. 전이성 림프절 및 폐 종양 조직은 진행기 LUAD 환자에게서 기관지내 초음파 및 기관지경 검사를 통해 수집하였다. 흉수는 악성 흉수(pleural effusion)를 가진 LUAD 환자에게서 채취하였다.
추가로 세 명의 LUAD 환자에게서 총 6개의 조직 샘플(종양-정상 쌍)이 수집되어 즉시 흐름세포술 분석을 위해 해리되었다. 수집된 조직은 다음과 같다: LUNG_T14 (stage IIIA), LUNG_N14, LUNG_T41 (stage IIIA), LUNG_N41, LUNG_T42 (stage IA), LUNG_N42, LUNG_T43 (stage IB), LUNG_N43.
샘플 준비
수집된 조직의 단일 세포 현탁액은 수술 후 16 시간 이내에 기계적 해리와 효소 소화를 통해 준비하였다. 단일 세포 분리는 샘플 조건에 따라 다르게 수행되었다. (1) 종양 및 원위 정상 폐 조직 해리는 종양 해리 키트(Miltenyi Biotech, Germany)를 사용하여 제조업체 지침에 따라 수행하였다. 간단히 말해, 조직을 2–4 mm 크기로 절단한 뒤 효소 혼합물(효소 H, R, A가 포함된 RPMI1640 배지)을 넣은 C 튜브에 옮겼다. GentleMACS 프로그램 h_tumor_01, h_tumor_02, 및 h_tumor_02를 사용하여 37 °C에서 MACSmix 튜브 회전기에서 각각 30분씩 두 번 인큐베이션하였다. (2) 정상 림프절 조직 및 전이성 림프절·폐 종양 조직의 생검 샘플은 콜라게네이스/히알루로니다제(STEMCELL Technologies, Vancouver, Canada)와 DNase I, RNase-Free(동결건조)(QIAGEN, Hilden, Germany)를 사용하여 해리하였다. 조직을 멸균된 가위로 2–4 mm 크기로 자른 뒤 35−mm 접시 안에 넣고, 효소 용액(콜라게네이스/히알루로니다제와 DNase I, RNase-Free를 RPMI1640 배지에 준비한 것)에서 37 °C에서 1 시간 배양하였다. 배양 중 20분 간격으로 부드럽게 피펫팅하여 조직 조각을 재혼합하였다. (3) 전이성 뇌 조직은 멸균 가위로 2–4 mm 크기로 자른 뒤 100‑mm 접시에 넣고, 효소 용액(콜라게네이스(Gibco, Waltham, MA, USA), DNase I(Roche, Basel, Switzerland), Dispase I(Gibco, Waltham, MA, USA); DMEM에 준비)에서 37 °C에서 1 시간 배양하였다. 배양 중 15분 간격으로 부드럽게 피펫팅하여 조직 조각을 재혼합하였다. (4) 흉수는 50‑ml 튜브로 옮긴 뒤, 세포를 300 g에서 원심분리하였다.
각 세포 현탁액은 70‑µm 스트레이너를 통과시킨 후 새로운 50‑ml(생검 샘플의 경우 15‑ml 튜브) 튜브로 옮겨졌다. 튜브 내 부피는 RPMI1640 배지를 사용해 50 ml(또는 15 ml)로 다시 맞추었으며, 효소를 제거하기 위해 원심분리하였다. 상층액을 흡입하고, 세포 펠릿을 RPMI1640 배지 4 ml에 재현탁한 뒤, Ficoll‑Paque PLUS (GE Healthcare, Chicago, IL, USA) 분리를 이용해 죽은 세포를 제거하였다.
단일세포 RNA 시퀀싱 및 리드 처리
각 세포 현탁액은 제조업체 지침에 따라 세포 회수 목표 5000으로 Single Cell A Chip Kit, Single Cell 3′ Library and Gel Bead Kit V2, i7 Multiplex Kit (10x Genomics, Pleasanton, CA, USA)를 이용한 3′ 단일세포 RNA 시퀀싱을 수행하였다. 라이브러리는 Illumina HiSeq2500에서 시퀀싱되었으며, Cell Ranger toolkit (버전 2.1.0)을 사용해 GRCh38 인간 기준 게놈에 매핑하였다.
전장 엑솜 시퀀싱 및 데이터 처리
11개의 포르말린 고정 및 파라핀 임베디드 폐 종양 조직과 짝을 이룬 혈액 샘플의 엑솜은 SureSelectXT Human All Exon V5 kit (5190-6208, Agilent, Santa Clara, CA, USA)를 사용해 캡처하였다. 시퀀싱 라이브러리는 HiSeq2500 시스템(Illumina, San Diego, CA, USA)용으로 구축하고, Hiseq PE Cluster kit v4 (PE-401-4001, Illumina, San Diego, CA, USA)와 Hiseq SBS kit v4 (PE-401-4003, Illumina, San Diego, CA, USA)의 100‑bp 페어엔드 모드로 시퀀싱하였다. 엑솜 시퀀싱 리드는 BWA‑0.7.17을 이용해 hg38 기준 게놈에 정렬되었다. 잠재적 중복은 Picard (버전 picard‑tools‑2.18.2‑SNAPSHOT)으로 표시하였다. 작은 삽입·삭제가 존재할 수 있는 부위는 GATK (v4.0.5.1) 모듈을 사용해 재정렬 및 재보정했으며, 이는 1000 Genomes Project 3단계와 dbSNP‑151에서 확인된 알려진 변이 부위를 활용하였다. GATK4 Mutect2를 사용해 체세포 변이를 호출하였다. 전장 엑솜 시퀀싱(WES) 커버리지는 종양에 대해 100×, 짝 혈액 샘플에 대해 50×였다.
면역조직화학
3′ 단일세포 RNA 시퀀싱을 수행하고 BioBank에서 확보한 환자 조직 샘플을 10% 포르말린으로 고정한 뒤 파라핀에 임베딩하였다. 이후 4‑µm 두께의 절편을 제작하였다. 각각의 단백질을 검출하기 위해 다음 항체와 희석비를 사용하였다: anti-IGFBP3 (mouse, 1:100, NBP2-12364, Novus Biologicals, Centennial, CO, USA), anti-CK19 (rabbit, 1:500, NB100-687, Novus Biologicals), anti-AG2 (rabbit, 1:200, NBP2-27393, Novus Biologicals), anti-S100a2 (rabbit, 1:300, ab109494, Abcam, Cambridge, UK), 및 anti-αSMA (Mouse, M0851, DAKO Agilent, Santa Clara, CA, USA).
유세포 분석
분리된 세포는 4 °C에서 1 시간 동안 3~5개의 항체로 다중 염색한 뒤 인산완충식염수로 한 번 세척하였다. 모든 항체는 제조업체가 권장하는 농도로 사용하였다. 40‑μm 스트레이너 캡이 부착된 원형 바닥 튜브를 통해 여과한 후, FACSVerse와 FACSuite v1.2 소프트웨어(BD Biosciences, San Jose, CA, USA)를 이용해 분석하였다.
근섬유아세포를 확인하기 위해 먼저 anti-human EpCAM-PerCP/Cy5.5 (Cat# 347199, BD)와 CD45-PE (555483, BD) 항체로 세포를 염색하였다. 이후 세포를 2% 파라포름알데히드/PBS로 고정하고, Intracellular staining Perm Wash Buffer (BioLegend, San Diego, CA, USA)로 투과화한 뒤, anti-aSMA-Alexa 488 (ab197240, Abcam) 항체로 염색하였다.
폐 조직의 pDC 집단은 anti-CD45-BV421 (368521, BioLegend)와 anti-Human 4-Color Dendritic Value Bundle (340565, BD)를 사용해 확인하였다. 폐 조직에서 pDC 비율이 낮아 CD45+Lin‑HLA‑DR+ 세포가 전체 세포 수의 1%를 초과하는 샘플만 분석에 사용하였다.
NK, T, 및 조절 T 세포를 확인하기 위해 세포를 FITC‑conjugated anti-human CD56 (CD56-FITC, Cat# 318303), CD3-PerCP (300428), CD4-APC/Cy7 (317417), CD8-BV421 (344747), CD25-PE (302605) 항체로 염색하였다. CD3-PerCP (300428), CD8a-PE (300908), CD16-FITC (360715), PD-1-BV421 (329920) 항체를 함께 사용해 세포독성 또는 소진된 T 세포를 표지하였다.
scRNA‑seq 데이터의 필터링 및 정규화
각 세포에 대해 원시 gene‑cell‑barcode 매트릭스에 세 가지 품질 기준을 적용하였다: 미토콘드리아 유전자(≤20%), unique molecular identifiers(UMI), 그리고 유전자 수(100~150,000 및 200~10,000). 각 세포의 유전자에 대한 UMI 수는 TPM 유사값으로 로그 정규화한 뒤, log2 스케일의 transcripts per million(TPM)+1에 사용하였다(ref. 59). 각 배치마다 필터링된 세포를 이용해 낮은 발현 수준의 유전자를 제거했으며, 각 유전자 i의 발현을 가진 세포 수(min.cells)를 계산해 min.cells < 0.1%인 유전자를 제외하였다. 남은 세포와 유전자에 대해 Seurat ScaleData 함수(do.scale = FALSE, do.center = TRUE, scale.max = 10)를 사용해 중심화하여 상대 발현을 정의하였다. 남은 세포·유전자 하위 집합의 상대 발현 수준은 이후 분석에 사용되었다.
비지도 차원 축소 및 클러스터링
평균 발현이 0.0125~3 사이이고 quantile‑normalized 분산이 0.5보다 큰 변동 발현 유전자를 Seurat v2.3.4 (ref. 60) (https://satijalab.org/seurat/)를 이용해 R version 3.4에서 선택한 뒤, 주성분(PC)을 계산하는 데 사용하였다. JackStraw와 PCElbowPlot 함수를 이용해 유의한 PC의 하위 집합을 선택하였다. 세포 클러스터링과 tSNE 시각화는 각각 FindClusters와 RunTSNE 함수를 사용해 수행하였다. 각 클러스터의 세포 정체성 주석은 알려진 마커 유전자의 발현으로 정의하였다.
우리는 서로 다른 클러스터링 방법인 Seurat, CIDR61, RCA62, 및 SC3 (ref. 63) (Supplementary Fig. 1b)에서 독립적인 세포 클러스터를 기반으로 한 세포 계통 주석 결과를 비교했습니다. Seurat 알고리즘에 의한 클러스터링은 다른 방법들에서 얻어진 결과와 높은 일치를 보였습니다.
scRNA-seq 데이터에서 CNV 추론
악성 종양 세포와 비악성 세포를 구분하기 위해, CNV 이상은 염색체 유전자 발현의 교란으로부터 추론되었습니다. 첫째, tLung, tL/B, mLN, mBrain에서 수집된 개별 종양 샘플에 정상 폐 조직에서 유래한 정상 세포를 추가하여 잠재적 악성 세포 비율을 20% 이하로 조정했습니다. 둘째, log2 스케일에서 10개 미만의 세포에서 발현되고 평균 발현이 0.1 미만인 덜 정보적인 유전자를 필터링했습니다. 셋째, 각 유전자의 발현을 −3에서 3까지의 제한된 범위의 Z-score로 변환했습니다. 넷째, 유전자를 염색체 위치별로 정렬한 후, 개별 염색체 내에서 100유전자를 창 크기로 하는 이동 평균을 사용하여 CNV 신호를 추정하고, 유전자 전반에 걸친 중심값을 사용해 조정했습니다64. 마지막으로, x축의 모든 창에 대한 추정값의 평균 제곱과 y축에서 상위 5% 세포 평균과 각 세포의 CNV 상관계수를 포함하는 두 매개변수로 CNV 신호를 요약했습니다8. CNV 신호에 교란이 나타난 암 세포(>0.02 평균 제곱 또는 >0.2 CNV 상관계수)는 악성으로 분류되었습니다. CNV 추론을 위한 코드는 Github 저장소(https://github.com/SGI-LungCancer/SingleCell)에서 제공됩니다.
종양 돌연변이 부하 예측
종양 돌연변이 부하(TMB)는 11개의 포르말린 고정 및 파라핀 임베딩 폐 종양 조직에 대한 벌크 WES 데이터에서 추정되었습니다. TMB는 종양 게놈의 코딩 영역당 전체 돌연변이 수로 정의됩니다. tLung 샘플의 TMB 상태는 TMB 값 범위에 따라 결정되었습니다: 고 TMB, >30 mutations/Mb; int, 중간; 저 TMB, <25 mutations/Mb.
암 세포에 특이적인 마커 유전자 선택
조기 단계와 진행 단계의 원발암 세포, 혹은 원발암과 전이암 세포 간의 쌍별 비교를 위해, tLung, tL/B, mLN, mBrain에서 암 세포 중 비악성 세포를 필터링했습니다. 각각 6352, 6400, 2961, 15423개의 악성 세포를 사용하여 차등 발현 유전자를 식별했습니다. tLung의 악성 세포는 진행 단계 및 전이 특이적 유전자 조절을 평가하기 위한 대조군으로 사용되었습니다. 우리는 Seurat FindMarkers 함수를 이용해 두 그룹(tL/B, mLN, mBrain 대비 tLung) 간의 log2 fold change(log2FC)를 수동으로 계산했습니다. 차이의 유의성은 Bonferroni 보정이 적용된 양측 Student’s t 검정으로 결정되었습니다. 시그니처 유전자는 두 세포 그룹 중 어느 하나에서 >25%의 세포에 발현되어야 했으며(PCT, 세포 비율로 표시). 유전자는 통계적 임계값(절대 log2FC > 0.585, 양측 Student’s t 검정 p-value<0.01, Bonferroni 보정된 p-value <0.01)을 기준으로 시그니처로 선택되었습니다.
trajectory 분석을 이용한 종양 세포 상태 추론
우리는 먼저 nLung 샘플의 단일세포 RNA 시퀀싱 데이터에서 상피 세포 클러스터(Fig. 1b)를 추출했습니다. trajectory를 생성하기 위해, tLung 샘플의 상피 세포 중 CNV 추론으로 추정된 악성 세포만을 채택했습니다. 우리는 Seurat가 선택한 변이 유전자를 입력으로 사용하여 정상 상피 세포와 비교한 차등 종양 세포 상태를 결정하기 위해 Monocle(version 2) 알고리즘14을 적용했습니다. UMI 카운트 규모의 유전자-세포 매트릭스를 Monocle에 입력으로 제공한 뒤, newCellDataSet 함수를 호출하여 expressionFamily = negbinomial.size 파라미터를 가진 객체를 생성했습니다. 차원 축소 및 세포 정렬 후 Monocle의 기본 파라미터를 사용하여 상피 세포 trajectory를 추론했습니다.
면역 세포의 발달 trajectory 추론
단핵구/모-Mac 및 T 세포의 세포 상태 전이는 Monocle(version 2) 알고리즘14을 사용하여 추정되었습니다. 단핵구/모-Mac의 경우, 전체 데이터셋에서 단핵구와 단핵구 유래 대식세포(mo-Macs)로 정의된 클러스터의 단일 세포를 먼저 선택했습니다. 이후 폐 조직과 림프절에 대해 별개의 trajectory를 생성했습니다. CD8+ T 세포의 경우, CD8+ T 세포 클러스터(T-C5, 6, 8, 11, 15) 내에서 CD8A와 CD8B를 발현하는 단일 세포(로그 정규화 발현 평균 > 0)를 선택했습니다. 종양 세포에 대한 trajectory 분석과 유사하게, UMI 카운트 규모의 유전자-세포 매트릭스를 Monocle에 입력으로 제공하고, newCellDataSet 함수를 호출하여 expressionFamily = negbinomial.size 파라미터를 가진 객체를 생성했습니다. 대식세포의 경우, Monocle dispersionTable 함수에 의해 추정된 적합 곡선 위의 정규화된 분산이 평균 발현 0.001보다 큰 변이 발현 유전자를 선택했습니다. CD8+ T 세포의 경우, Seurat가 선택한 평균 발현이 0.0125와 3 사이이고 분위수 정규화 분산이 0.5보다 큰 변이 발현 유전자를 입력으로 사용했습니다. 차원 축소 및 세포 정렬 후 기본 Monocle 파라미터를 사용하여 세포 trajectory를 추론했습니다.
시그니처 유전자 식별
우리는 Seurat FindAllMarkers 함수를 적용하여 각 세포 하위집합에 대한 특정 유전자를 식별했습니다. 각 세포 상태에 특이적인 마커 유전자를 선택하기 위해(trajectory 분석으로 추정된) 두 그룹(세포 상태/하위집합 vs. 다른 세포) 간의 log2 fold change (log2FC)를 Seurat FindMarkers 함수를 사용해 계산했습니다. 차이의 유의성은 Bonferroni 보정이 적용된 양측 Student’s t 검정으로 결정했습니다. 시그니처 유전자는 두 세포 그룹 중 어느 하나에서 >25%의 세포에서 발현되어야 했으며(PCT, 세포 비율로 표시). 유전자는 통계적 임계값(log2FC > 1, 양측 Student’s t 검정 p-value < 0.01, Bonferroni 보정 p-value < 0.01)을 기준으로 시그니처로 선택되었습니다. 선택된 유전자는 Gene Ontology (GO) Biological Process의 기능적 유전자 집합에 따라 데이터베이스 for annotation, visualization and integrated discovery (DAVID)65,66 (https://david.ncifcrf.gov/) 경로 풍부도 분석으로 분류되었습니다.
생존 분석
RNA-seq와 임상 데이터는 환자들의 LUAD 및 편평세포암(LUSC) 샘플에서 Cancer Genome Atlas (TCGA)로부터 얻어져, 특정 세포 상태에서 도출된 유전자 집합의 예후 효과를 평가했습니다. RNA-seq 데이터(Level 3)에는 494개의 LUAD와 490개의 LUSC(2017년 업데이트) 종양이 포함되었으며, 각 유전자의 발현은 log2 (TPM + 1) 스케일로 나타냈습니다. 우리는 보다 정밀한 생존율 분석을 위해 진단 후 사망까지의 시간이 10년 이상인 환자들의 생존 정보를 사용했습니다. 종양 샘플은 목표 유전자의 평균 발현값의 25번째와 75번째 백분위수에 따라 두 클래스로 나누었습니다. 생존 곡선은 R 패키지 ‘survival’의 Kaplan–Meier 공식으로 적합하고, R 패키지 ‘survminer’의 ggsurvplot 함수로 시각화했습니다.
유전자–유전자 기능 연관 네트워크
우리는 종양 EC에 특이적인 마커 유전자들 간의 네트워크를 구축하여 그 기능적 연관성을 나타냈습니다. 이 네트워크는 모든 가능한 유전자 쌍에 대한 GO Biological Process 용어 간의 교집합을 합집합으로 나눈 Jaccard index(교집합/합집합)로 정량화했습니다. 총 68개의 유전자(상향 조절 22개, 하향 조절 46개)가 종양 EC에서 다른 모든 EC에 비해 유의하게 발현된 마커 유전자로 확인되었습니다(절대 log2FC > 1, 양측 Student’s t 검정 p-value < 0.01, Bonferroni 보정 p-value < 0.01, PCT > 0.25). 시각적 명료성을 위해 Jaccard index가 0.05를 초과하는 연관성만을 사용하여 유전자–유전자 네트워크를 구축했으며, 총 56개의 유전자(상향 조절 18개, 하향 조절 38개)로 구성되었습니다. 이 네트워크는 오픈소스 플랫폼 Cytoscape(version 3.5.1)67의 force-directed layout 알고리즘으로 시각화했습니다.
세포–세포 상호작용 네트워크
우리는 CellPhoneDB (www.cellphonedb.org)68,69를 사용하여 각 조직 기원의 세포 하위집합에 수용체-리간드 쌍을 매핑함으로써 세포–세포 상호작용을 식별했습니다. 이 방법은 유전자 발현 수준을 기반으로 두 세포 하위집합 간의 잠재적 상호작용 강도를 추정하고, 1000회 퍼뮤테이션 테스트를 통해 유의성을 제공합니다. 각 실행에서는 특정 세포 하위집합의 25% 이상에서 발현된 수용체와 리간드만을 고려했습니다. 결과 인접 행렬은 우리 컬렉션 내 모든 세포–세포 상호작용에 대해 생성되었습니다. 분석을 위해 원시 인접 행렬에 네 가지 필터링 단계를 적용했습니다: (1) 콜라겐이 포함된 상호작용 쌍을 제거하고, (2) 동일 세포 계통 내의 세포–세포 상호작용을 제외하며, (3) 면역 및 기질 세포에서 0.1% 이상 정의된 세포 하위집합만을 분석하고, (4) 퍼뮤테이션 테스트의 단측 p-value < 0.05인 유의한 상호작용을 각 조직 기원의 세포 하위집합 간에 식별했습니다.
보고 요약
연구 설계에 대한 추가 정보는 이 기사와 연결된 Nature Research Reporting Summary에서 확인할 수 있습니다.